
Peptides
19 octobre 2026
Pourquoi le rétatrutide vendu en ligne n’offre pas les garanties de qualité d’un essai
Sur cette page
Le rétatrutide est en développement pour agir sur trois récepteurs hormonaux impliqués dans le métabolisme : ceux du GLP-1, du GIP et du glucagon. Les résultats sur la perte de poids ont naturellement retenu l’attention. Si vous avez eu du mal à trouver un traitement efficace, une fiole annoncée sous le même nom peut sembler un moyen d’accéder au médicament que les chercheurs étudient.
Mais un essai clinique répond à une question sur un produit précis fourni dans le cadre d’un programme de recherche. Il ne teste pas tous les produits vendus par la suite avec le nom de cette molécule sur l’étiquette. Les données montrant que le rétatrutide peut entraîner une perte de poids et celles montrant qu’une fiole donnée contient un médicament injectable adéquat sont de nature différente. Les unes ne peuvent pas remplacer les autres.
Cette distinction a des conséquences concrètes. Elle concerne ce qui entre dans le corps, la quantité administrée, le maintien de la qualité de la préparation pendant sa conservation et la personne qui évalue les symptômes si un problème survient. Notre guide sur le rétatrutide explique la biologie du composé et la recherche clinique; ici, nous nous concentrons sur ce qu’un essai peut vous apprendre sur la qualité du produit.
Qu’ont réellement testé les chercheurs?
L’essai de phase 2 sur l’obésité de 2023 a réparti au hasard 338 adultes pour recevoir chaque semaine du rétatrutide ou un placebo pendant 48 semaines. Les participants vivaient avec l’obésité, ou avec un surpoids accompagné d’un problème de santé lié au poids. Dans le groupe à la dose cible la plus élevée, la réduction moyenne estimée du poids était de 24,2 % à la semaine 48, contre 2,1 % avec le placebo. Les événements indésirables gastro-intestinaux étaient fréquents, et des augmentations de la fréquence cardiaque ont aussi été observées. Ces résultats provenaient d’une intervention, d’une comparaison et d’un processus de suivi bien définis. Rapport principal de l’essai.
Il serait raisonnable d’interpréter ce résultat comme une indication que le traitement étudié avait des effets biologiques importants. Affirmer qu’une poudre vendue en ligne est chimiquement identique, contient la quantité annoncée, reste stable après l’expédition et peut être préparée sans danger pour l’injection serait une autre affirmation. L’essai sur l’obésité n’a pas recueilli ni testé ces produits sans lien avec lui.
Même une molécule authentique ne constitue qu’une partie d’un médicament fini. La préparation comprend aussi sa concentration, ses autres ingrédients, son contenant, son procédé de fabrication et ses conditions d’utilisation. Quand quelqu’un affirme qu’un vendeur offre « le même peptide », demandez lesquelles de ces caractéristiques ont réellement été établies. Un nom d’ingrédient commun ne répond pas à toutes ces questions.
Qu’est-ce qui encadre un médicament expérimental?
Aux États-Unis, une demande de nouveau médicament expérimental comprend des renseignements sur la fabrication ainsi que sur l’étude clinique proposée. La FDA décrit des renseignements sur la composition, la stabilité, les contrôles de fabrication, les qualifications des investigateurs et les protocoles cliniques. Ces éléments sont liés : les chercheurs doivent savoir ce qu’ils administrent avant d’interpréter ce qui arrive aux participants. Explication de la FDA sur les demandes IND.
Le dossier de chimie, de fabrication et de contrôles porte sur la substance médicamenteuse et le produit médicamenteux fini. Les exigences sont adaptées au stade de développement; un produit expérimental à un stade précoce n’est pas la même chose qu’un médicament commercial pleinement approuvé. La FDA précise que la quantité de renseignements varie selon la phase de l’étude, sa durée et la formulation. Exigences de qualité de la FDA pour les études cliniques.
Cette nuance compte. Un essai ne garantit pas que tous les risques sont déjà compris. La recherche existe en partie parce que des questions importantes restent sans réponse. Malgré cela, un approvisionnement de recherche documenté et un protocole dirigé par un investigateur fournissent une base pour déterminer l’exposition et réagir aux problèmes. Acheter une fiole sans lien avec l’essai ne fait pas entrer une personne dans ce système.
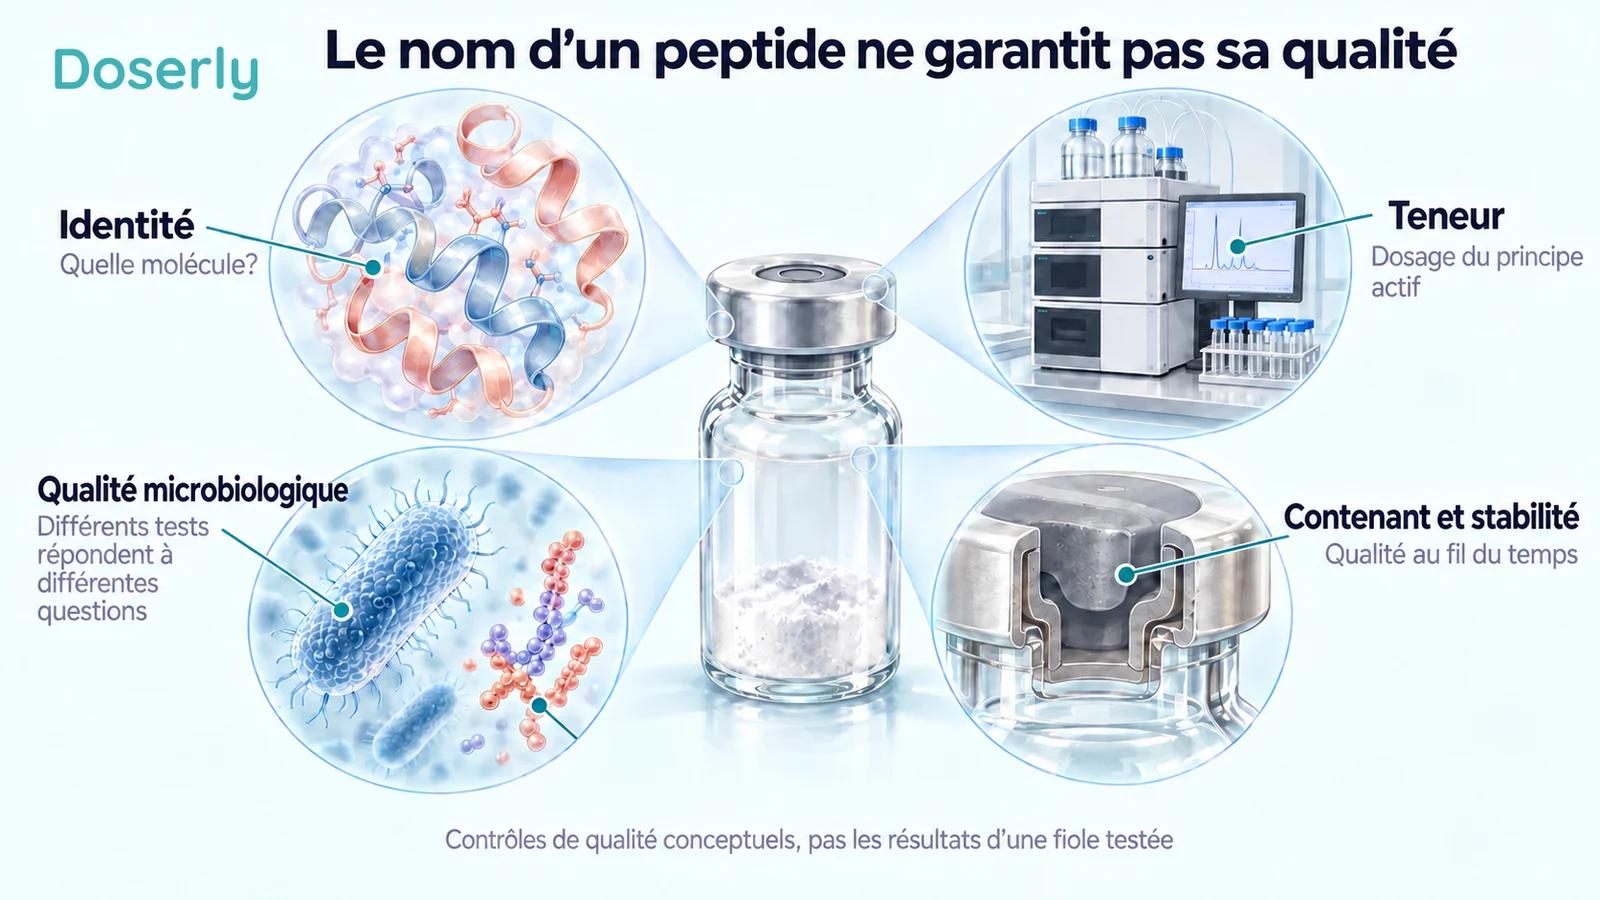
L’identité, la quantité et la pureté sont des questions distinctes
L’identité consiste à vérifier si le produit est bien la substance voulue. La teneur indique la quantité de substance active présente. La pureté concerne les autres substances qui peuvent l’accompagner, notamment les impuretés introduites pendant la production ou les produits de dégradation. Ces termes décrivent des caractéristiques liées, mais ne sont pas interchangeables.
Par exemple, savoir qu’un échantillon analysé contient le peptide voulu ne suffit pas à établir la quantité de peptide actif dans chaque fiole. À l’inverse, peser une poudre ne permet pas d’établir que toute sa masse correspond au composé actif. D’autres ingrédients et de l’eau peuvent contribuer au total. Il ne s’agit pas de dire qu’un vendeur précis a échoué à un test; une seule réponse ne peut simplement pas régler plusieurs questions différentes.
L’explication de la FDA sur la qualité de fabrication met l’accent sur les systèmes qui contrôlent l’identité, la teneur, la qualité et la pureté. Elle explique aussi pourquoi l’analyse d’un petit échantillon à la fin ne peut pas remplacer un procédé de fabrication fiable. L’équipement, les procédures, la formation du personnel et l’examen des écarts contribuent au résultat. Explication de la FDA sur les bonnes pratiques de fabrication actuelles.
Voilà pourquoi un pourcentage de pureté impressionnant doit être mis en contexte. Quelle méthode a été utilisée? Qu’a-t-elle mesuré? Quel échantillon a été soumis? Le rapport identifie-t-il le lot concerné? Ces questions déterminent la portée d’un résultat. Elles ne constituent pas une marche à suivre pour certifier vous-même un produit injectable à partir d’un certificat téléchargeable.
Ce qu’un certificat d’analyse peut laisser sans réponse
Un certificat d’analyse peut être utile s’il est authentique, rattaché de façon traçable à un échantillon pertinent et interprété dans les limites du test. Il n’est pas automatiquement sans valeur, ni automatiquement complet. Un rapport peut traiter d’une caractéristique chimique sans aborder la stérilité, le produit emballé final ou ce qui s’est passé après l’analyse.
Prenons un rapport hypothétique indiquant des résultats chimiques satisfaisants pour un échantillon avant le remplissage. Ce rapport pourrait être exact sans détecter un problème survenu plus tard pendant le remplissage. Un rapport portant sur un lot ne nous dit pas non plus ce que contenait un autre lot. Ces exemples montrent pourquoi la traçabilité compte; ce ne sont pas des accusations envers un laboratoire ou un fournisseur en particulier.
Il faut aussi distinguer un résultat d’analyse d’une conclusion clinique. Un laboratoire peut identifier correctement un composé sans fournir de données sur la pertinence de l’administrer à une personne donnée. La pertinence médicale dépend de l’état de santé de la personne, de ses autres médicaments et des données sur le traitement. L’analyse chimique et l’évaluation clinique répondent à des questions différentes.
Une bonne façon de lire un certificat est donc de se demander : « Qu’est-ce que ce document établit exactement? » Évitez de transformer implicitement cette réponse en « Ce produit équivaut à celui utilisé dans un essai clinique ». L’équivalence exigerait des données pertinentes sur l’ensemble des caractéristiques importantes du produit, plutôt qu’un sentiment de confiance fondé sur son apparence ou les termes employés. Cadre de la FDA sur la qualité de fabrication.
Pourquoi la qualité d’un injectable dépasse la pureté chimique
Une injection contourne les barrières protectrices qui séparent normalement l’environnement des tissus internes. La fabrication d’un médicament injectable stérile implique donc des contrôles conçus pour prévenir la contamination microbienne. La FDA publie des lignes directrices distinctes pour les médicaments stériles produits par traitement aseptique, ce qui reflète les exigences particulières de ce travail. Lignes directrices de la FDA sur le traitement aseptique.
Les tests de stérilité et les tests d’endotoxines sont aussi distincts. Les endotoxines sont des composants bactériens pouvant déclencher des réactions inflammatoires nocives; détecter des microorganismes vivants et évaluer les endotoxines sont des tâches d’analyse différentes. Les lignes directrices de la FDA consacrées aux pyrogènes et aux endotoxines traitent de cette question de qualité supplémentaire. Un résultat de pureté chimique ne fournit ni l’une ni l’autre de ces réponses. Présentation de la FDA sur les tests de pyrogènes et d’endotoxines.
Une solution d’apparence limpide n’est pas un résultat de laboratoire. L’ajout d’un liquide stérile n’établit pas non plus que la poudre initiale, le contenant et la préparation qui suit respectent les exigences de qualité d’un injectable. L’apparence peut révéler certains problèmes évidents, mais l’absence de problème visible ne peut pas certifier toutes les caractéristiques importantes.
La conclusion appropriée n’est pas que toutes les fioles vendues en ligne sont connues pour être contaminées. C’est qu’une qualité inconnue demeure inconnue. Pour être rassuré, il faut des données propres au produit et à sa préparation; l’existence d’un essai réussi ne fournit aucun résultat manquant sur la stérilité ou les endotoxines.
Les consignes de conservation exigent des données propres au produit
La stabilité désigne le maintien des caractéristiques de qualité pertinentes au fil du temps, dans des conditions précises. La température, la lumière, la formulation et le contenant peuvent tous compter. Les tests de stabilité portent sur le produit réel et les conditions de conservation proposées; une date d’expiration dépasse une simple estimation fondée sur le nom d’une molécule. Ligne directrice de l’ICH sur les tests de stabilité.
Une poudre dans un contenant et une solution préparée dans un autre représentent des situations différentes. Une consigne de conservation pour une formulation de recherche ne peut pas simplement s’appliquer à une poudre sans lien avec elle, et une indication concernant un contenant non ouvert ne décrit pas automatiquement l’utilisation répétée après ouverture. Les données disponibles doivent correspondre à la question posée.
Cela limite la portée des conseils en ligne comme « tous les peptides se conservent aussi longtemps au réfrigérateur ». Même si une règle semble familière, cela n’établit pas la stabilité d’une préparation donnée. Sans données pertinentes, donner un nombre précis de jours créerait une confiance que les données ne justifient pas.
Le même raisonnement s’applique à l’expédition. Savoir qu’un colis est finalement arrivé froid ne permettrait pas de reconstituer tout son trajet ni d’établir les écarts de température permis pour le produit. La qualité du produit dépend de conditions documentées et de limites validées, plutôt que d’une seule observation rassurante à la livraison.
La supervision clinique fait partie du contexte de l’essai
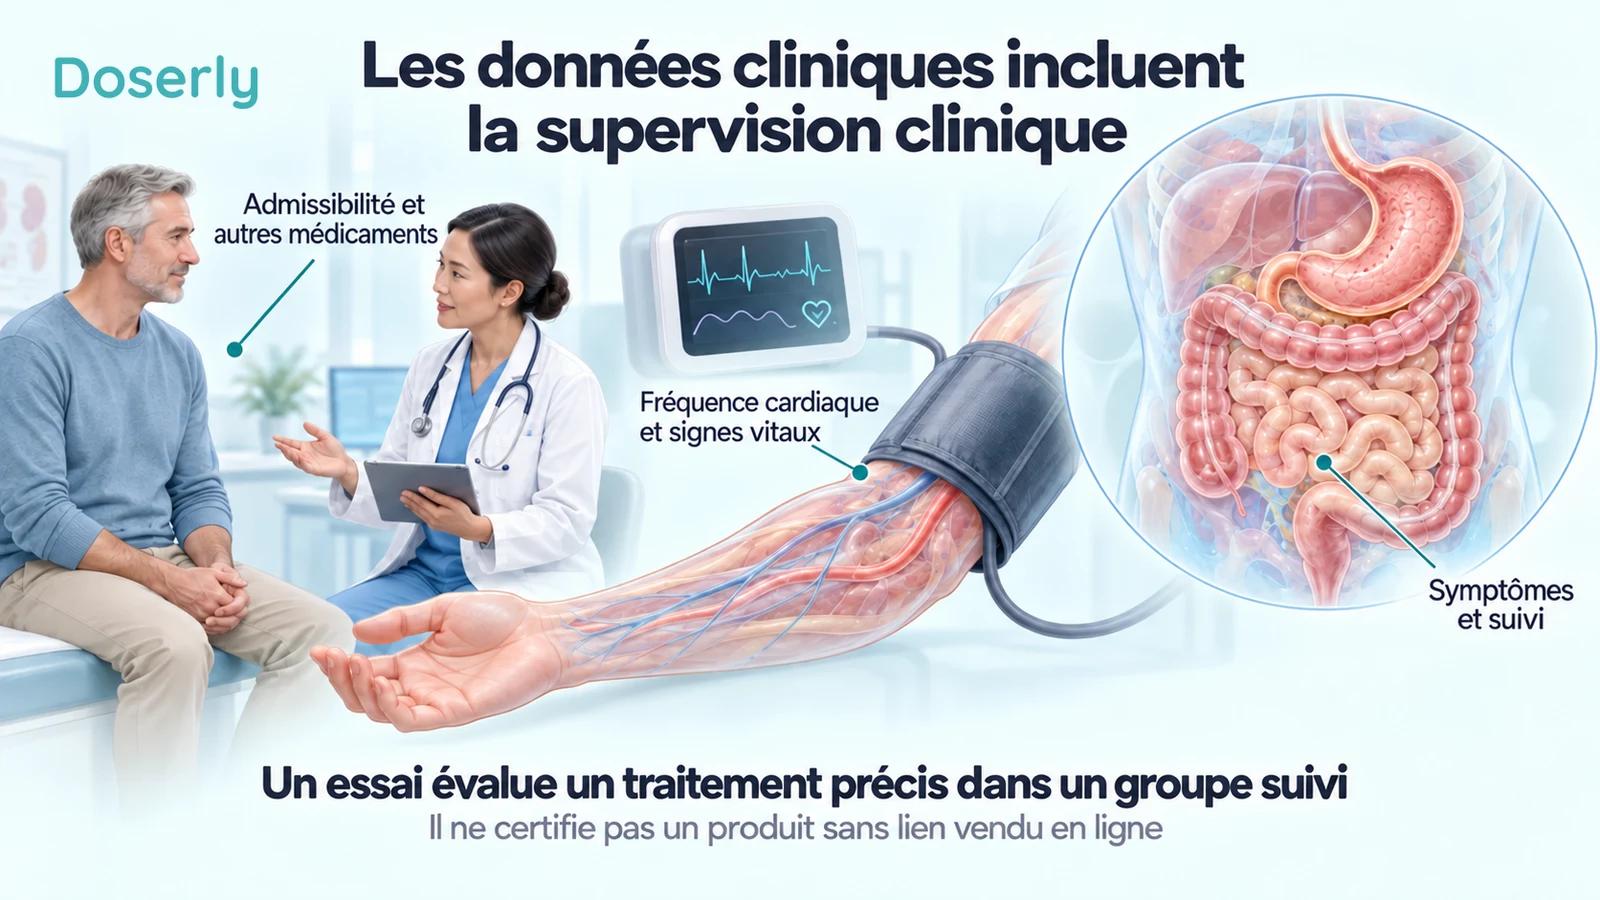
La qualité du produit n’élimine pas les effets secondaires. L’essai de phase 2 sur le rétatrutide a relevé des symptômes gastro-intestinaux malgré un approvisionnement contrôlé et une supervision clinique. Les chercheurs ont aussi évalué l’innocuité plutôt que de se fier uniquement à la balance. Un produit peut être fabriqué correctement tout en étant inapproprié ou mal toléré par une personne. Essai sur le rétatrutide.
Le suivi met ces expériences en contexte. Les investigateurs peuvent documenter les symptômes, revoir les autres médicaments, évaluer si un examen supplémentaire est nécessaire et décider de la suite du traitement d’un participant. Les critères d’admissibilité de l’essai déterminent aussi à qui les résultats s’appliquent. Une personne exclue de l’étude ne devrait pas présumer que celle-ci a répondu à sa propre question d’innocuité.
Tenir un registre des médicaments et des symptômes peut améliorer la discussion avec un clinicien, mais ce registre ne peut pas vérifier le contenu d’une fiole. De même, un calculateur de doses ne peut effectuer ses calculs qu’à partir des renseignements saisis. Un calcul exact ne corrige pas une concentration incertaine et ne transforme pas un produit non clinique en formulation utilisée dans l’essai.
Qu’est-ce que cela signifie pour une personne qui cherche un traitement?
Selon une vérification effectuée le 15 octobre 2026, la FDA indique que le rétatrutide et le cagrilintide ne sont pas des composants de médicaments approuvés par la FDA et ne peuvent pas être utilisés dans des préparations magistrales en vertu du droit fédéral. Elle met aussi en garde contre les produits faussement présentés comme destinés à la recherche alors qu’ils sont vendus aux consommateurs pour un usage humain. Ces déclarations réglementaires concernent les États-Unis; elles ne doivent pas être présentées comme une description des lois de tous les pays. Déclaration actuelle de la FDA.
Si c’est une meilleure gestion du poids qui vous attire, discutez directement de cet objectif avec un clinicien. Vous pouvez notamment demander quel traitement disponible convient à vos antécédents de santé, quels résultats vous pouvez raisonnablement attendre et comment la tolérance sera évaluée. Si la participation à la recherche vous intéresse, renseignez-vous sur une véritable étude enregistrée et ses critères d’admissibilité, plutôt que d’assimiler un achat commercial à une participation.
Si vous possédez déjà un produit non vérifié ou en avez utilisé un, un compte rendu honnête du nom du produit, de son emballage, du moment de son utilisation et des symptômes sera plus utile à un clinicien que de présumer qu’il correspond au produit d’un essai. Conservez les renseignements d’identification pour qu’un problème soupçonné lié au produit puisse faire l’objet d’une enquête. La FDA indique comment signaler les événements indésirables et les préoccupations de qualité par MedWatch sur sa page d’information sur les médicaments non approuvés.
La question clinique prometteuse consiste à savoir si un traitement soigneusement caractérisé améliore suffisamment la santé pour justifier ses risques. Cette question mérite une recherche de qualité. La question distincte portant sur une fiole vendue en ligne exige des données propres au produit. Elle reste sans réponse si tout ce que nous avons est un nom familier et un lien vers l’essai de quelqu’un d’autre.
Sources
- Essai de phase 2 sur le rétatrutide dans l’obésité, 2023 : population étudiée, intervention, variations du poids et événements indésirables.
- FDA, demandes de nouveau médicament expérimental (IND) : cadre de la recherche clinique.
- FDA, chimie, fabrication et contrôles : exigences relatives au produit adaptées à la phase.
- FDA, bonnes pratiques de fabrication actuelles : contrôles de fabrication et limites de l’échantillonnage.
- FDA, produits stériles fabriqués par traitement aseptique : fabrication stérile.
- FDA, tests de pyrogènes et d’endotoxines : une évaluation de qualité distincte.
- ICH Q1A(R2), tests de stabilité : produit, contenant et conservation.
- FDA, médicaments GLP-1 non approuvés : position actuelle des États-Unis et signalement.