
Peptides
19 octobre 2026
Élamiprétide : pourquoi l’essai à l’aveugle et sa prolongation donnent des résultats différents
Sur cette page
La recherche sur l’élamiprétide dans le syndrome de Barth peut sembler contradictoire au premier abord. L’essai randomisé initial n’a pas atteint ses principaux objectifs, mais un suivi plus long a rapporté des améliorations, puis la FDA a accordé une approbation accélérée au produit sur ordonnance Forzinity. Comment toutes ces affirmations peuvent-elles être vraies?
Elles décrivent des comparaisons différentes, des périodes d’observation différentes et, pour l’approbation, un critère d’évaluation différent. Les résultats à plus long terme n’effacent pas le résultat à l’aveugle, et celui-ci n’enlève pas toute valeur à la prolongation. Chacun répond à une partie de la question clinique tout en laissant un degré d’incertitude différent.
Pour une personne qui vit avec le syndrome de Barth, cette distinction a une portée pratique. Elle explique quel bienfait l’approbation vise, pourquoi les données recueillies en continu comptent et pourquoi une discussion sur le traitement doit aller au-delà de la question « l’essai a-t-il fonctionné? ». Notre guide du SS-31 présente le mécanisme de l’élamiprétide et l’ensemble plus large des données cliniques.
Commencer par la maladie et les critères d’évaluation
Le syndrome de Barth est une maladie génétique rare qui touche la biologie de la cardiolipine dans les mitochondries. L’élamiprétide interagit avec la cardiolipine, ce qui justifie d’étudier ses effets sur les muscles et les autres tissus touchés. La question clinique reste toutefois de savoir si le traitement améliore un aspect important pour les patients.
L’étude TAZPOWER initiale avait retenu deux critères principaux : la distance parcourue en six minutes et la fatigue consignée à l’aide d’une évaluation des symptômes du syndrome de Barth. Les chercheurs ont aussi mesuré d’autres critères, notamment la force des muscles extenseurs du genou. Ce sont des aspects liés de la fonction, mais ils ne sont pas interchangeables. Rapport initial de TAZPOWER
La marche fait intervenir plusieurs systèmes et l’effort fourni par la personne pendant une tâche. Un questionnaire sur la fatigue rend compte de l’expérience du patient. La force des extenseurs du genou mesure la force des muscles qui redressent le genou. Un changement dans l’un ne garantit pas un changement correspondant dans les autres.
C’est pourquoi la hiérarchie initiale des critères compte. Les critères principaux constituaient les grandes questions auxquelles la comparaison à l’aveugle devait répondre. Les autres mesures peuvent être utiles, mais leur interprétation doit respecter leur rôle dans l’étude.

Que s’est-il passé pendant la phase randomisée?
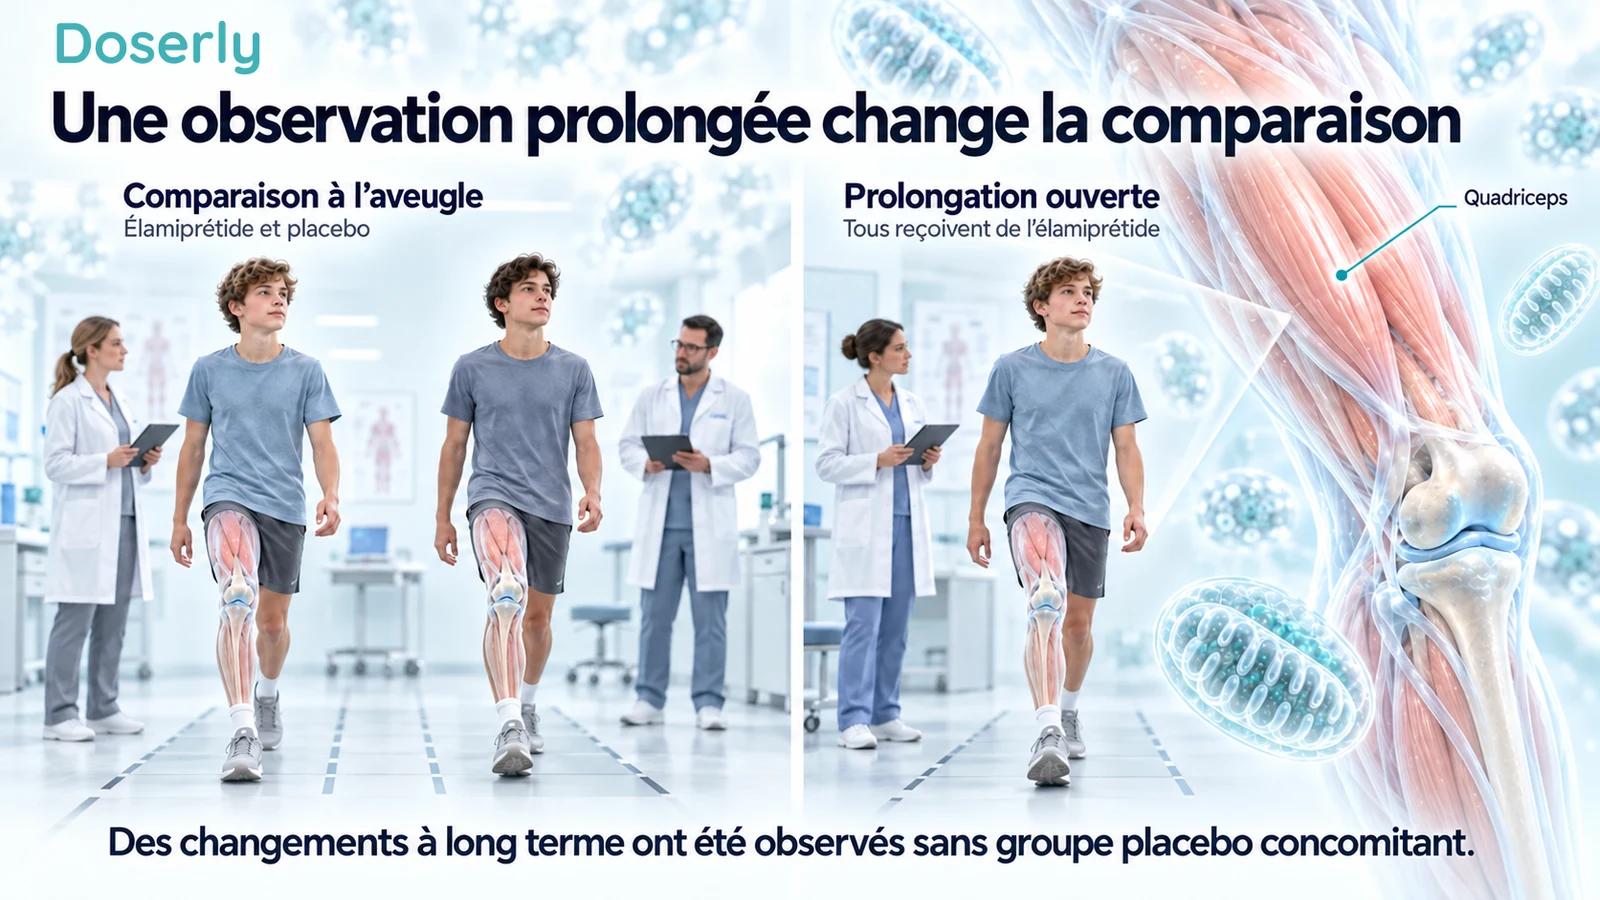
Douze participants ont intégré une étude croisée randomisée, à double aveugle et contrôlée par placebo. Ils ont reçu de l’élamiprétide ou un placebo pendant douze semaines, ont observé une période d’élimination de quatre semaines, puis ont reçu l’autre traitement pendant douze autres semaines. Aucun des deux critères principaux n’a été atteint. Publication principale de TAZPOWER
Dans un protocole croisé, les participants reçoivent les deux traitements, ce qui permet des comparaisons chez les mêmes personnes. Cela peut être utile pour une maladie rare, où le recrutement d’un vaste essai à groupes parallèles est difficile. La période d’élimination sépare les périodes de traitement, tandis que l’insu aide à réduire les effets liés au fait de savoir quelle intervention est reçue.
Le protocole comporte tout de même des défis. Il faut tenir compte des effets de période, des changements au fil du temps et de toute influence persistante du traitement antérieur. Une petite étude offre aussi une précision limitée. Ces limites ne justifient pas de présenter ses résultats principaux négatifs comme positifs, mais elles aident à comprendre pourquoi les chercheurs ont poursuivi leurs travaux.
Le résultat factuel est clair : l’élamiprétide n’était pas supérieur au placebo pour les critères principaux de marche et de fatigue pendant la comparaison randomisée. Ce résultat doit figurer dans toute présentation du programme.
Qu’est-ce qui a changé dans la prolongation?
Dix participants ont poursuivi dans la prolongation ouverte. Tous ont commencé à recevoir de l’élamiprétide, et le traitement était connu. Huit participants ont atteint le point de 36 semaines décrit dans la première publication et la visite de 168 semaines rapportée dans l’article ultérieur sur la prolongation. Rapport initial, Prolongation de 168 semaines
Un suivi plus long fournit des renseignements que des périodes de traitement de douze semaines ne peuvent pas offrir. Il peut montrer si les changements se poursuivent, si le traitement demeure tolérable et ce qui arrive aux patients qui restent sous traitement. Ce sont des questions importantes dans une maladie chronique.
En même temps, la comparaison change. La prolongation suit principalement les participants par rapport à leurs mesures antérieures, plutôt que de les comparer à un groupe placebo concomitant. Si la fonction s’améliore, le changement observé comprend tout effet du traitement ainsi que les autres changements survenus pendant le suivi.
C’est le compromis central : plus de temps et des observations répétées, mais moins de protection contre d’autres explications possibles de l’amélioration. Qualifier la prolongation de « plus longue » ne la rend pas automatiquement plus concluante que la phase à l’aveugle quant au lien de causalité.
Qu’a révélé le rapport à long terme?
Le rapport de prolongation de 2024 décrivait une augmentation moyenne de 96,1 mètres de la distance parcourue en six minutes à la semaine 168, par rapport à la dernière mesure avant la dose dans la période initiale de traitement à double aveugle, avec p=0,003. Les scores de fatigue étaient inférieurs aux valeurs initiales aux visites de prolongation rapportées. L’étude évaluait aussi la force, des mesures cardiaques et des biomarqueurs, et les réactions au point d’injection étaient les événements indésirables les plus fréquents. Rapport de TAZPOWER à 168 semaines
L’amélioration de la marche est un changement observé au sein du groupe. Ce n’est pas un avantage de 96,1 mètres par rapport à un groupe placebo suivi pendant la même période. Ces affirmations nécessiteraient des données différentes.
La valeur p ne résout pas le problème de l’absence de comparateur. Elle concerne la comparaison statistique effectuée selon les hypothèses de l’étude. Une faible valeur p pour le changement par rapport aux valeurs initiales ne peut pas nous dire quelle part de ce changement serait survenue sans traitement.
Les résultats peuvent donc être encourageants sans constituer une estimation définitive de l’effet du traitement. Ils appuient la poursuite des recherches et fournissent des renseignements sur le suivi à long terme de cette petite cohorte. Leurs limites doivent accompagner les chiffres chaque fois qu’on discute des résultats.
Pourquoi le dénominateur compte au fil du temps
Douze personnes ont intégré l’essai randomisé, dix ont intégré la prolongation et huit sont restées jusqu’à la visite ultérieure rapportée. Cette évolution compte, car les mesures tardives décrivent un groupe sélectionné plus petit.
Les raisons sont rapportées ici : deux participants se sont retirés au plus tard à la semaine 36 en raison d’une urticaire au point d’injection, ou d’une urticaire accompagnée d’une éruption médicamenteuse. Un autre a arrêté le traitement à la semaine 72 parce qu’il ne voulait pas poursuivre les injections quotidiennes, mais il est resté dans le suivi et a participé aux évaluations jusqu’à la semaine 168. Ainsi, huit personnes ayant terminé le suivi ne signifie pas que huit personnes ont pris le traitement sans interruption. Examen intégré de la FDA
L’article sur la prolongation rapporte qu’exclure le participant ayant arrêté le traitement n’a pas modifié de façon importante les résultats moyens d’efficacité dans une analyse a posteriori. Cette vérification de sensibilité est utile, mais elle ne rétablit pas de comparaison avec un placebo et ne rend pas le groupe restant représentatif des douze participants initiaux. Rapport de prolongation
Il s’agit d’une question d’attrition, pas d’une accusation. Dans une très petite étude, même quelques participants manquants peuvent modifier sensiblement le portrait. Un résumé transparent devrait préciser le nombre de personnes évaluées à chaque moment important, plutôt que de répéter le nombre de personnes recrutées à côté de chaque résultat ultérieur.
Le résumé de la FDA souligne explicitement la petite taille de la cohorte et sa diversité démographique limitée. Tous les participants étaient de sexe masculin; les données étaient trop limitées pour permettre des analyses informatives de l’efficacité par sous-groupe. Aperçu de l’essai publié par la FDA
Un traitement pourrait-il nécessiter plus de douze semaines?
Oui, c’est une explication possible des différences entre les résultats à court et à long terme. Certaines réponses biologiques ou fonctionnelles peuvent se développer graduellement. Mais la prolongation ne peut pas prouver à elle seule que la durée explique la différence, puisque la durée et le protocole de l’étude ont changé en même temps.
D’autres possibilités comprennent la variation ordinaire, la familiarité acquise par la répétition des tests, les changements dans les soins ou les activités et les caractéristiques des personnes restées dans le suivi. Ce sont des influences possibles, pas des explications établies pour cette cohorte précise.
Une étude contrôlée plus longue est utile précisément parce qu’elle peut tester l’hypothèse d’un bienfait retardé tout en conservant un groupe de comparaison. Si un bienfait apparaît après plus de temps dans ces conditions, la confiance dans l’explication liée à la durée augmente. Sans cette comparaison, elle demeure une interprétation parmi plusieurs.
Qu’a approuvé la FDA, et sur quel critère?
Les renseignements thérapeutiques actuels de Forzinity précisent l’amélioration de la force musculaire chez les adultes et les enfants atteints du syndrome de Barth qui pèsent au moins 30 kg. Ils décrivent une approbation accélérée fondée sur l’amélioration de la force des muscles extenseurs du genou, un critère clinique intermédiaire, dont le maintien pourrait dépendre de la confirmation du bienfait clinique. Renseignements thérapeutiques de Forzinity
Un critère clinique intermédiaire est une mesure clinique utilisée pour prédire un bienfait supplémentaire qui reste à confirmer. Ici, la mesure de force n’est pas simplement un biomarqueur sanguin, mais la voie réglementaire exige quand même de vérifier le bienfait attendu.
Le résumé de la FDA rapporte que les augmentations de force ont été observées pendant la prolongation plutôt que pendant la phase randomisée. Son tableau descriptif donne une variation médiane de 63 newtons à la semaine 168 chez huit participants. Il s’agit d’une variation médiane de la force, pas de la variation moyenne de la distance de marche rapportée dans l’article sur la prolongation. Aperçu de l’essai publié par la FDA
Garder ces mesures distinctes évite une erreur numérique courante : combiner différents critères, valeurs initiales ou statistiques descriptives pour donner l’impression d’un résultat plus important.
Pourquoi la valeur initiale et la statistique descriptive comptent
Pour le changement de marche rapporté de 96,1 mètres, la référence était la dernière valeur avant la dose dans la période initiale à double aveugle, avant que les participants aient été exposés à l’élamiprétide. Ce n’était pas leur mesure à l’entrée dans la prolongation. Ils avaient déjà traversé les périodes de traitement à l’aveugle à ce moment-là; utiliser plutôt la visite d’entrée dans la prolongation décrirait donc un changement différent. La définition de la valeur initiale dans l’article est essentielle pour interpréter le chiffre. Méthodes de la prolongation et figure 1
La moyenne et la médiane répondent aussi à des questions descriptives légèrement différentes. La moyenne fait la moyenne de tous les changements observés; la médiane désigne le milieu de leur distribution ordonnée. Dans un petit groupe, une réponse importante chez un participant peut influencer considérablement la moyenne. Aucune de ces statistiques ne montre que chaque participant s’est amélioré de la quantité rapportée.
Pour TAZPOWER, cela signifie qu’il faut garder séparées la synthèse de la marche dans l’article et celle de la force par la FDA. Convertir l’une en pourcentage ne la rend pas comparable à l’autre. Les critères utilisent toujours des unités différentes et décrivent des capacités différentes.
Que reste-t-il à établir après une approbation accélérée?
L’approbation accélérée vise les affections graves pour lesquelles un accès plus précoce peut être justifié par un critère prédictif approprié, avec des études supplémentaires pour vérifier le bienfait clinique. Elle ne déclare ni que toute incertitude a disparu ni que le médicament n’est appuyé par aucune donnée. Explication de la FDA sur les programmes accélérés
Pour Forzinity, la lettre d’approbation de la FDA exige un essai randomisé, à double aveugle et contrôlé par placebo chez des patients de cinq ans et plus atteints du syndrome de Barth, afin de vérifier le bienfait prédit par le résultat sur la force. La lettre présente un calendrier de développement, mais un calendrier n’est pas un résultat obtenu. Lettre d’approbation de la FDA
C’est la bonne façon de résoudre la contradiction apparente. Les critères principaux initiaux étaient négatifs; les observations ultérieures ont appuyé une décision accélérée précise; des recherches confirmatoires sont nécessaires. Il n’est pas nécessaire d’écarter l’une de ces affirmations pour rendre l’ensemble cohérent.
La place de la tolérabilité dans le portrait à long terme
Les études à long terme aident aussi à révéler le fardeau d’un traitement répété. Un médicament peut être considéré comme généralement tolérable dans un rapport tout en causant des symptômes fréquents qui comptent pour les patients. Les renseignements thérapeutiques mentionnent les réactions au point d’injection et une hypersensibilité potentiellement grave; ces éléments devraient donc faire partie de toute discussion sur le traitement. Renseignements thérapeutiques de Forzinity
Les observations d’innocuité de la prolongation concernent une petite cohorte, et l’arrêt du traitement et le maintien dans l’étude doivent être interprétés séparément. Elles ne peuvent pas exclure des effets nocifs peu fréquents ni fournir une prédiction exacte pour chaque nouveau patient. Leur observation prolongée apporte néanmoins des renseignements utiles qu’un bref essai ne peut pas fournir.
Une évaluation pratique considère les deux côtés : quelle fonction s’améliore et comment se vit le traitement au quotidien. Un relevé régulier des symptômes et des mesures cliniques standardisées peuvent aider à décrire cette expérience, tandis que l’ensemble plus large des données détermine avec quelle confiance on peut attribuer l’amélioration au traitement.
Ce que cela signifie dans une discussion clinique
Pour une personne atteinte du syndrome de Barth, les questions les plus utiles concernent l’objectif approuvé, le délai attendu et la façon dont l’équipe soignante évaluera la réponse. Demandez quel critère sera suivi, soit la force, la marche, la fatigue ou une autre mesure liée à la maladie, et quel changement serait considéré comme valable.
Il est aussi raisonnable de demander comment l’équipe interprète ensemble les résultats à l’aveugle et ceux de la prolongation, et quelles données confirmatoires sont encore attendues. Une réponse claire peut reconnaître un signal prometteur à long terme tout en respectant les limites d’une comparaison non contrôlée.
Pour une personne qui n’a pas le syndrome de Barth, ces résultats n’établissent pas qu’une utilisation plus longue finira par améliorer la fatigue générale ou le vieillissement en santé. Il s’agirait d’une autre population et d’une autre question clinique. Le guide du SS-31 explique les autres essais pour garder ces distinctions bien visibles.
Sources
- Rapport initial de TAZPOWER, en ligne en 2020; numéro de revue de 2021 : étude croisée randomisée et début de la prolongation.
- Rapport de prolongation à 168 semaines, 2024 : observations à long terme au sein du groupe, valeur initiale avant la dose dans l’étude originale et suivi après l’arrêt du traitement.
- Examen intégré de la FDA, 2025 : parcours des participants et raisons de l’arrêt du traitement.
- Aperçu de l’essai sur Forzinity publié par la FDA : nombre de participants, résultats sur la force et limites.
- Renseignements thérapeutiques de Forzinity : indication, critère intermédiaire et innocuité.
- Lettre d’approbation de la FDA, 2025 : étude confirmatoire exigée.
- Explication de la FDA sur les programmes accélérés : cadre de l’approbation accélérée.