
Peptides
19 octobre 2026
SS-31 et maladie mitochondriale primaire : pourquoi le diagnostic change l’applicabilité
Sur cette page
Une étude sur la « maladie mitochondriale » peut sembler pertinente pour toute personne qui manque d’énergie ou trouve l’exercice difficile. Mais cette expression désigne une catégorie clinique, pas une explication générale de la fatigue. Le diagnostic détermine la question de recherche qui a été testée et dans quelle mesure la réponse peut raisonnablement s’appliquer à une autre personne.
C’est particulièrement important pour le SS-31, aussi appelé élamiprétide. Les recherches à son sujet portent notamment sur la myopathie mitochondriale primaire confirmée génétiquement, le syndrome de Barth et des adultes âgés sélectionnés pour une faible fonction mitochondriale mesurée. Ces populations ont en commun l’intérêt pour la biologie mitochondriale, mais elles ne sont pas interchangeables.
Le plus grand essai publié sur la myopathie n’a pas satisfait à ses critères principaux de marche ou de fatigue. Des analyses génétiques ultérieures ont suggéré une hypothèse plus précise qui mérite d’être testée. Séparément, Forzinity a reçu une approbation accélérée propre à une maladie pour la force musculaire dans le syndrome de Barth. Comprendre ces distinctions est plus utile que de regrouper tous les résultats sous une seule affirmation de « soutien mitochondrial ».
La maladie mitochondriale primaire a un sens précis
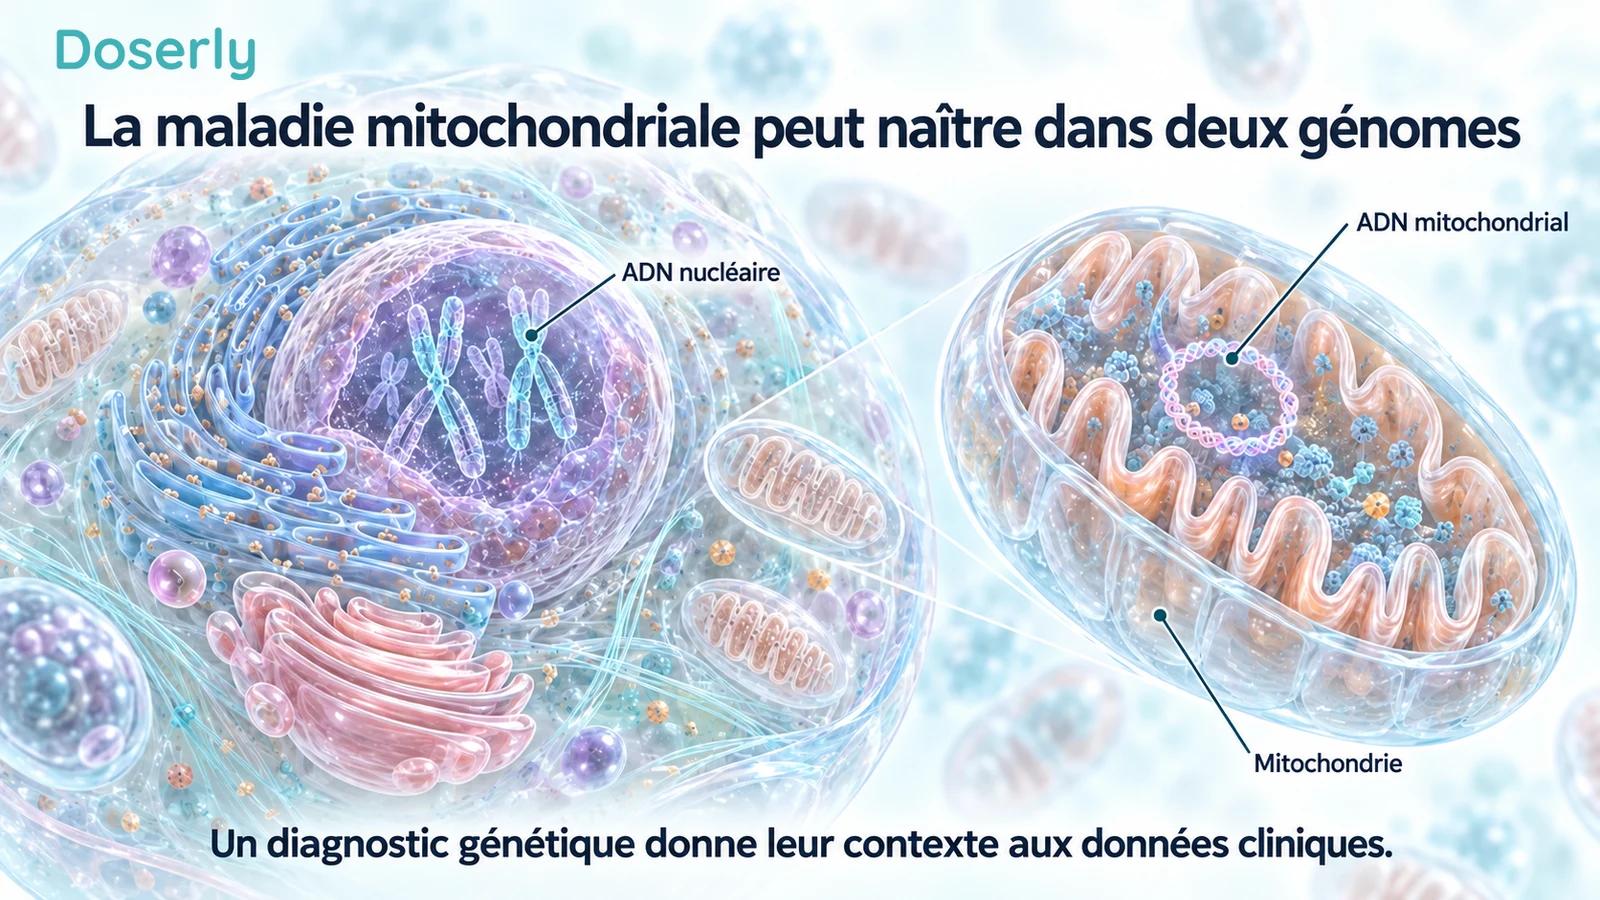
Les maladies mitochondriales primaires découlent de changements génétiques qui affectent la fonction mitochondriale. Le changement génétique en cause peut se trouver dans l’ADN mitochondrial ou l’ADN nucléaire. Les mitochondries portent elles-mêmes une partie de l’information génétique, tandis que bon nombre des protéines dont elles ont besoin sont codées dans le noyau de la cellule.
Myopathie signifie maladie musculaire. La myopathie mitochondriale primaire désigne donc l’atteinte musculaire dans une maladie mitochondriale primaire. Cela ne signifie pas que tout problème lié à l’exercice ou à la fatigue a été attribué à ce diagnostic.
Le consensus diagnostique de la Mitochondrial Medicine Society décrit une évaluation pouvant comprendre des observations cliniques, des mesures biochimiques, des tests génétiques et, dans certaines circonstances, des analyses de tissus. Il explique aussi pourquoi un seul résultat biochimique peut être non spécifique ou influencé par la manipulation de l’échantillon. Consensus de la Mitochondrial Medicine Society
Pour le lecteur, le point pratique concerne la classification, et non les tests à faire soi-même. Un résultat de recherche obtenu dans une myopathie confirmée génétiquement ne peut pas établir la cause de symptômes inexpliqués. Le diagnostic précède la décision de savoir si la population de l’essai ressemble à la personne qui cherche de l’aide.
Le symptôme n’est pas le critère d’admission à l’étude
Imaginez deux personnes qui disent toutes deux que monter les escaliers les épuise. L’une a une maladie musculaire génétique établie. L’autre n’a pas encore fait évaluer ce symptôme. Leurs expériences peuvent sembler similaires, mais les données ne les placent pas dans la même catégorie clinique.
Les critères d’admission d’un essai définissent le groupe auquel ses résultats s’appliquent le plus directement. « Myopathie mitochondriale primaire confirmée génétiquement » est donc une information essentielle, pas un détail technique qu’on peut retirer d’un résumé.
Même au sein d’un diagnostic, l’admissibilité peut dépendre de l’âge, de la stabilité de la maladie et de la capacité à effectuer le test choisi. Une étude centrée sur la marche ne peut pas automatiquement répondre à la même question chez une personne incapable de réaliser cette évaluation.
C’est pourquoi il faut discuter de l’applicabilité à plusieurs niveaux : le diagnostic, le sous-type pertinent, les caractéristiques des participants, l’exposition au traitement et le résultat visé. Un symptôme commun est un point de départ pour une conversation; il ne suffit pas à établir que tous ces niveaux correspondent.
Ce que le premier essai MMPOWER a réellement testé
Le premier essai MMPOWER a recruté 36 personnes atteintes d’une myopathie mitochondriale primaire confirmée génétiquement. Il a utilisé un traitement intraveineux sur cinq jours et évalué la distance de marche, entre autres résultats.
Le groupe ayant reçu la dose la plus élevée s’est amélioré davantage que le groupe placebo sur la mesure de marche, mais la comparaison non ajustée a manqué de peu le seuil habituel de signification statistique. Les analyses dose-réponse et celles ajustées pour les covariables étaient encourageantes. Les auteurs ont demandé des études de plus grande envergure avec des périodes de traitement plus longues. MMPOWER, 2018
Cela constituait une base raisonnable pour poursuivre le développement. Ce n’était pas une démonstration que toutes les formes de maladies mitochondriales, toutes les voies de traitement ou la fatigue en général répondraient de la même façon.
Une erreur de lecture courante consiste à extraire le chiffre le plus favorable d’un essai préliminaire et à le traiter comme une estimation établie du bienfait. La séquence de développement compte : les petites études de courte durée aident à repérer un signal, tandis que les essais ultérieurs vérifient s’il se maintient dans des conditions plus exigeantes.
MMPOWER-2 a précisé certaines questions et en a laissé d’autres ouvertes
MMPOWER-2 a recruté 30 personnes dans un essai croisé à l’aveugle. Les participants ont reçu de l’élamiprétide sous-cutané et un placebo pendant des périodes distinctes de quatre semaines, séparées par une période d’élimination. La comparaison principale de marche de six minutes n’a pas atteint la signification statistique.
Plusieurs mesures secondaires de fatigue rapportée par les patients favorisaient le traitement. Ces résultats appuyaient la poursuite de la recherche, mais ils ne remplaçaient pas le critère principal et ne garantissaient pas qu’un essai de plus grande envergure confirmerait un bienfait. MMPOWER-2, 2020
Le protocole avait aussi changé par rapport à la courte étude intraveineuse précédente. Cela compte lorsque les affirmations passent sans précaution de la « recherche sur le SS-31 » à une pratique de traitement précise. Le nom de la molécule ne rend pas toutes les expositions équivalentes.
Il vaut mieux lire ces premières études comme les étapes d’une hypothèse en développement. Elles ont aidé à définir les prochaines mesures à prendre et la durée pendant laquelle le traitement pourrait devoir être étudié, tout en laissant une incertitude sur l’ampleur et la constance du bienfait.
L’essai de plus grande envergure n’a pas confirmé les principaux bienfaits
MMPOWER-3 a réparti au hasard 218 personnes atteintes d’une myopathie mitochondriale primaire confirmée génétiquement entre l’élamiprétide et le placebo pendant 24 semaines. Il n’a démontré de bienfait significatif pour aucun des deux critères principaux : la distance parcourue en six minutes ou la fatigue propre à la maladie.
Pour la marche, la différence estimée entre les groupes était de −3,2 mètres, avec un intervalle de confiance allant de −18,7 à 12,3 mètres. Ce résultat n’appuie pas un bienfait général sur la marche dans l’ensemble de la population de l’essai. MMPOWER-3, 2023
Ce résultat mérite plus de poids qu’un résumé promotionnel construit uniquement autour des premiers résultats encourageants. Il a testé directement les effets cliniques proposés dans un groupe plus grand et sur une période plus longue.
En même temps, le résultat global ne montre pas que tous les sous-types génétiques se comportent de la même façon. Il laisse une autre question de recherche : un groupe défini plus étroitement sur le plan biologique pourrait-il répondre différemment? Pour y répondre, il faut une analyse rigoureuse des sous-groupes et une confirmation, plutôt que de présumer la réponse à partir du mécanisme.
Pourquoi l’ADN nucléaire et l’ADN mitochondrial sont devenus importants
Un rapport ultérieur a examiné les profils génétiques dans MMPOWER-3. L’étude originale avait distingué les causes liées à l’ADN nucléaire de celles liées à l’ADN mitochondrial, et le rapport décrit une comparaison exploratoire prédéfinie selon ces catégories. Des analyses supplémentaires, plus détaillées, des génotypes ont été réalisées après l’essai.
De nombreux participants du groupe ADN nucléaire présentaient des changements dans des gènes participant au maintien de l’ADN mitochondrial, notamment POLG et TWNK. Les analyses ultérieures se sont concentrées sur cette machinerie de maintien, souvent appelée le réplisome. Analyse selon le génotype, 2024
Il s’agit d’une idée biologique plus précise que « la maladie mitochondriale répond au traitement mitochondrial ». Elle cherche à savoir si un type particulier d’anomalie sous-jacente permet d’identifier un groupe dans lequel le médicament est plus susceptible d’influencer la fonction.
Il est aussi important de bien distinguer les catégories d’analyses. Une comparaison exploratoire large prédéfinie et un examen post hoc ultérieur de sous-groupes plus restreints n’ont pas le même statut qu’un critère principal atteint dans un essai dont la population cible a été définie à l’avance.
Que peuvent réellement établir les résultats des sous-groupes?
Le rapport de 2024 a décrit un signal sur la marche chez les participants atteints d’une maladie liée à l’ADN nucléaire. Dans l’analyse plus restreinte du maintien de l’ADN mitochondrial, la comparaison globale de marche avait une valeur p de 0,06. Un sous-groupe atteint d’ophtalmoplégie externe progressive chronique a montré un signal plus marqué. Les analyses détaillées portaient sur les participants ayant terminé l’essai conformément au protocole. Analyse selon le génotype, 2024
Ces observations peuvent guider la conception d’un nouvel essai. Elles ne peuvent pas transformer rétrospectivement un résultat principal global négatif en un essai positif pour toutes les personnes atteintes de myopathie.
Cette distinction compte parce qu’examiner de nombreux petits groupes multiplie les occasions de trouver un profil favorable par hasard. Une explication biologique crédible rend un profil intéressant, mais n’élimine pas la nécessité de le tester de façon indépendante.
Pour une personne ayant un résultat génétique pertinent, ce constat peut mériter une discussion avec un spécialiste. Ce n’est pas une prédiction personnelle fiable, et il ne devrait pas être présenté comme une preuve que toute personne porteuse d’un changement génétique donné en bénéficiera.
Une hypothèse de suivi n’est pas un résultat obtenu
L’article sur les génotypes décrit la justification du programme de suivi NuPOWER. Cela montre comment les chercheurs prévoyaient de tester une population plus ciblée, et non que l’essai prévu a réussi.
Quand vous lisez une mise à jour sur le développement, distinguez trois choses : l’enregistrement ou la description d’une étude, le suivi des participants et la présentation des résultats. Un article sur le protocole peut expliquer l’admissibilité et les critères d’évaluation sans contenir de nouveaux résultats de traitement issus de l’essai prévu.
Il en va de même pour un titre affirmatif ou un schéma de mécanisme attrayant. Ni l’un ni l’autre ne fournit la comparaison manquante. Une affirmation clinique utile nécessite des résultats de l’étude pertinente, interprétés à la lumière de son protocole.
Cet article utilise les résultats publiés de MMPOWER et leurs analyses ultérieures. Il ne traite pas les résultats futurs ou prévus de NuPOWER comme des données observées.
Pourquoi le syndrome de Barth doit rester distinct
Le syndrome de Barth implique un problème particulier de remodelage de la cardiolipine associé à TAFAZZIN. Cette biologie est pertinente pour l’interaction de l’élamiprétide avec la membrane mitochondriale interne, mais elle ne correspond pas à la même catégorie de recrutement que le vaste programme MMPOWER sur la myopathie.
En septembre 2025, la FDA a accordé une approbation accélérée à Forzinity pour améliorer la force musculaire chez les adultes et les enfants atteints du syndrome de Barth et pesant au moins 30 kg. Il s’agit d’une indication précise, et non d’une approbation pour toutes les maladies mitochondriales primaires. Annonce d’approbation de la FDA
Les critères de marche et de fatigue évalués à l’aveugle dans l’essai sur le syndrome de Barth n’ont pas été atteints; la décision réglementaire a tenu compte des résultats à plus long terme sur la force des extenseurs du genou. Les renseignements thérapeutiques décrivent la base de l’approbation accélérée et la nécessité de confirmer le bienfait clinique. Renseignements thérapeutiques de Forzinity
L’extrapolation n’est justifiée dans aucun sens : l’approbation pour le syndrome de Barth n’établit pas un bienfait pour toutes les myopathies, et le résultat global de MMPOWER-3 n’efface pas l’indication distincte pour le syndrome de Barth.
Ce que le mécanisme peut apporter
Les renseignements thérapeutiques décrivent l’élamiprétide comme une molécule qui se lie à la cardiolipine et se localise dans la membrane mitochondriale interne. Cela fournit une justification biologique pour l’étudier. Ce mécanisme n’identifie pas à lui seul la cause des symptômes d’une personne et ne détermine pas sa réponse probable.
Un mécanisme utile explique une voie possible entre le traitement et un résultat. Les données cliniques cherchent ensuite à déterminer si cette voie compte suffisamment pour produire un bienfait mesurable dans la maladie étudiée.
Cette distinction est particulièrement importante lorsque l’anomalie génétique sous-jacente touche une autre partie de la fonction mitochondriale. Un médicament peut interagir avec sa cible sans corriger tous les problèmes qui limitent l’activité du patient.
Le guide du SS-31 fournit plus de détails sur le mécanisme membranaire et les programmes cliniques distincts. Le mécanisme apporte un contexte précieux à ces programmes, mais ne permet pas de fusionner leurs résultats.
Ce qu’il faut apporter à une discussion avec un spécialiste
Pour une personne déjà diagnostiquée, les informations de départ les plus utiles sont le diagnostic exact et, lorsqu’il est disponible, le rapport génétique interprété. Un nom de gène seul peut omettre le variant précis, son caractère considéré comme pathogène ou non et sa concordance avec le tableau clinique.
Définissez ensuite le résultat souhaité. Améliorer la distance de marche, réduire la fatigue, augmenter la force et modifier une mesure de laboratoire sont des objectifs différents. Demandez quelle étude a mesuré le résultat qui vous importe dans une population comparable.
Il est aussi raisonnable de discuter de ce que les données n’établissent pas : la durabilité, la probabilité d’une réponse individuelle, les contraintes du traitement et les effets indésirables. Les renseignements thérapeutiques de Forzinity mentionnent des réactions au point d’injection et une hypersensibilité potentiellement grave; une justification biologique attrayante n’est donc qu’un élément de la décision.
Pour des symptômes inexpliqués, la priorité est une évaluation clinique appropriée. Une étude sur l’élamiprétide ne peut pas remplacer cette démarche ni diagnostiquer une maladie mitochondriale à partir d’une ressemblance avec les plaintes de ses participants.
Lisez le diagnostic avant le titre
Le résumé le plus informatif d’une étude nomme la maladie et la population avant de décrire le résultat. « Myopathie mitochondriale primaire » ne devrait pas disparaître lorsqu’un résultat devient une affirmation sur l’énergie.
La séquence MMPOWER montre pourquoi : les premiers signaux ont mené à un essai de plus grande envergure, ses résultats principaux étaient négatifs et les analyses génétiques ultérieures ont généré une hypothèse plus ciblée. Le programme sur le syndrome de Barth ajoute une indication réglementaire distincte et précise.
Garder ces parcours distincts permet aux données d’être utiles sans leur donner une portée qu’elles n’ont pas. Cela offre aussi au clinicien et au patient une meilleure question de départ : quel résultat, s’il y en a un, correspond réellement à ce diagnostic et à cet objectif de traitement?
Sources
- Consensus de la Mitochondrial Medicine Society : contexte diagnostique et catégories génétiques.
- MMPOWER, 2018 : première étude intraveineuse.
- MMPOWER-2, 2020 : essai croisé.
- MMPOWER-3, 2023 : résultats randomisés de plus grande envergure.
- Analyse selon le génotype, 2024 : résultats génétiques exploratoires.
- Annonce d’approbation de la FDA : décision propre au syndrome de Barth.
- Renseignements thérapeutiques de Forzinity : indication, mécanisme et innocuité.