
Peptides
19 octobre 2026
PEG-MGF : ce que l’absence de données humaines signifie pour les affirmations d’innocuité
Sur cette page
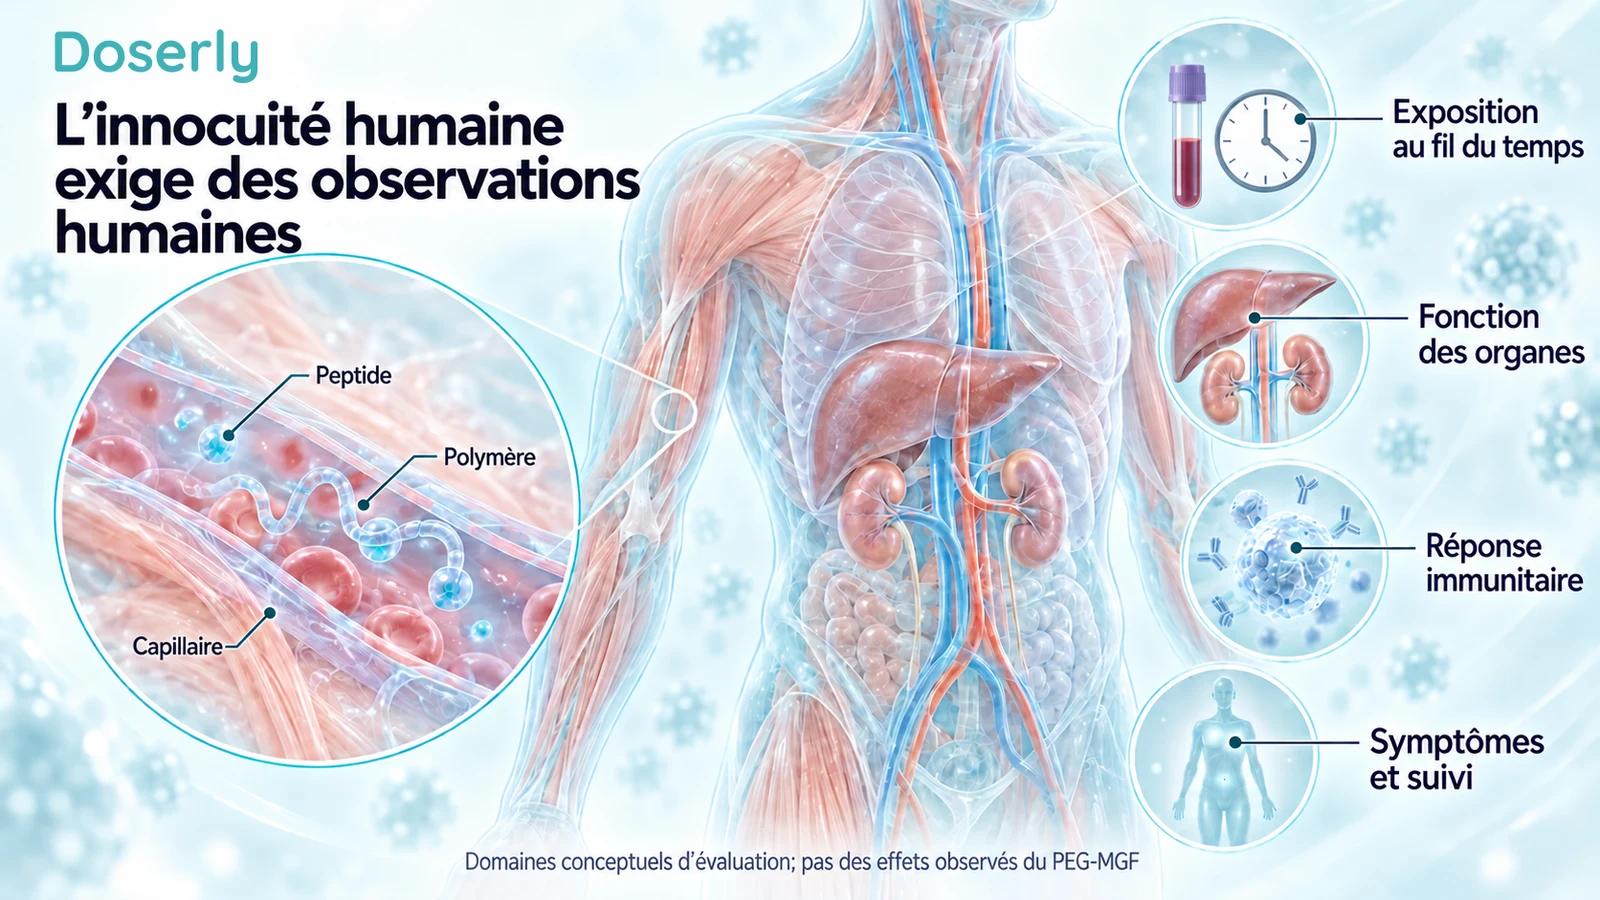
Quand les données d’innocuité chez l’humain manquent, la conclusion responsable est l’incertitude, et non un certificat de bonne santé ou une prédiction précise des effets nocifs. Pour le PEG-MGF, cette incertitude touche des questions fondamentales : à quoi les gens sont exposés, comment la préparation se comporte dans l’organisme, quelles réponses indésirables surviennent et si une exposition répétée change la situation.
La page actuelle de la FDA sur l’innocuité indique que l’organisme n’a recensé aucune donnée d’exposition humaine à des produits pharmaceutiques contenant du PEG-MGF, quelle que soit la voie d’administration. Elle signale aussi des risques potentiels de réponse immunitaire et des difficultés liées aux impuretés associées aux peptides et à la caractérisation de l’ingrédient actif. C’est un énoncé direct sur une lacune dans les données, plutôt qu’un taux d’événements indésirables cliniques. Fiche de la FDA sur l’innocuité du PEG-MGF
Comprendre ce qui manque aide à évaluer des affirmations rassurantes comme « bien toléré », « effets uniquement locaux » ou « sûr parce qu’il ressemble à une substance naturelle ». Chacune exige des données qu’un nom familier ou un certificat de laboratoire ne peut fournir.
Pour un aperçu de la terminologie et de la littérature préclinique, consultez le guide Doserly sur le PEG-MGF. Cet article porte précisément sur ce qu’il faudrait pour évaluer de façon défendable l’innocuité chez l’humain.
« Aucune donnée recensée » est un énoncé soigneusement délimité
Il faut conserver la portée du libellé de la FDA plutôt que d’en faire une affirmation absolue sur toute personne ayant déjà utilisé un produit. Un organisme qui dit n’avoir recensé aucune donnée d’exposition humaine ne dit pas qu’aucune exposition informelle n’a jamais eu lieu.
Cela diffère aussi d’un essai ne rapportant aucun événement indésirable grave. Dans ce dernier cas, on peut examiner combien de participants ont été observés, ce qu’ils ont reçu, comment les événements ont été recueillis et combien de temps le suivi a duré. Sans ces données, il n’y a pas de population d’étude comparable à évaluer.
Cette distinction compte, car on peut invoquer un témoignage en ligne pour contester l’énoncé : une personne a utilisé un produit et s’est sentie bien. Ce récit ne transforme pas une exposition indéfinie en un ensemble de données cliniques caractérisé. Il peut s’agir d’un antécédent pertinent, mais il ne fournit pas tous les renseignements manquants.
L’exagération inverse est tout aussi inappropriée. L’absence de données ne nous dit pas que toute exposition causera une lésion particulière. Une discussion crédible sur l’innocuité doit éviter autant de rassurer sans données que de donner des détails alarmants sans données.
Le nom d’un produit ne suffit pas à définir l’exposition
Les constats d’innocuité se rattachent à ce qui a réellement été administré. L’identité, la composition et la formulation de la préparation font donc partie des données; ce ne sont pas des détails techniques mineurs qu’on peut ignorer dès que le produit porte un nom reconnaissable.
La terminologie du MGF prête particulièrement à confusion. Une protéine entière, un court peptide E et une préparation conjuguée au PEG sont des substances différentes. La recherche sur l’une n’établit pas automatiquement le comportement d’une autre.
Dans une étude de laboratoire sur les récepteurs, le MGF entier et de courtes constructions apparentées au MGF ont donné des résultats différents. La substance entière a activé le récepteur de l’IGF-I dans l’analyse effectuée, contrairement au MGF humain plus court et à l’analogue stabilisé. L’étude montre pourquoi l’identité de la construction compte; elle n’établit pas l’innocuité d’un produit PEG-MGF chez l’humain. Janssen et ses collègues, 2016
Une affirmation d’innocuité devrait donc préciser la préparation exacte sur laquelle elle repose. Une référence générale à la « recherche sur le MGF » ne suffit pas si la substance, la formulation ou la voie d’administration diffère.
L’exposition humaine dépasse la quantité indiquée sur l’étiquette
Une étiquette décrit une quantité prévue. La recherche sur l’exposition humaine examine ce qui se passe après l’administration : quelle quantité de la substance pertinente est présente, où elle est mesurable, comment elle évolue avec le temps et dans quelle mesure elle varie d’une personne à l’autre.
Sans mesures appropriées chez l’humain, les affirmations catégoriques sur la durée ou l’action exclusivement locale restent non étayées. Une modification visant à prolonger la persistance ne prouve pas à elle seule une demi-vie précise chez l’humain. Un rôle biologique local n’établit pas non plus qu’une préparation administrée de l’extérieur reste confinée à un seul tissu.
Ces questions sont distinctes de celle de savoir si une personne remarque un effet immédiat. Une personne peut ne ressentir aucun changement évident alors que d’importantes questions d’exposition restent sans réponse. À l’inverse, une sensation immédiate n’identifie pas la substance responsable et ne quantifie pas sa distribution.
Un programme d’innocuité pertinent relierait les observations à des expositions caractérisées. Sinon, même un événement soigneusement consigné peut être difficile à interpréter, parce que la préparation et l’exposition réelle sont incertaines.
Pourquoi les réponses immunitaires exigent leurs propres données
L’immunogénicité désigne la capacité d’un produit à provoquer des réponses immunitaires. Les lignes directrices de la FDA sur les produits protéiques thérapeutiques recommandent une évaluation fondée sur le risque, qui tient compte de facteurs liés au produit et au patient. Il s’agit d’un cadre scientifique général, et non d’une étude clinique sur le PEG-MGF. Lignes directrices de la FDA sur l’immunogénicité
Cette distinction est utile, car la pureté chimique et la réponse immunitaire ne sont pas la même mesure. Une analyse de pureté porte sur la substance analysée par cette méthode. Elle n’observe pas comment le système immunitaire d’une personne réagit au fil du temps.
De même, l’absence de réaction visible immédiate ne répond pas à toutes les questions d’immunogénicité. Une recherche appropriée peut nécessiter un échantillonnage défini, des analyses adaptées et une interprétation en lien avec les constats cliniques. Un journal de symptômes ne peut remplacer ces mesures.
Il ne s’agit pas de supposer qu’une complication immunitaire particulière surviendra avec le PEG-MGF. Il s’agit de reconnaître qu’une question non résolue sur la réponse immunitaire ne peut être écartée en invoquant un résultat de qualité sans rapport avec elle ou quelques expériences sans incident.
Un article rigoureux devrait présenter cela comme une préoccupation à évaluer, sans inventer une fréquence, une sévérité ou un profil diagnostique qui n’a pas été établi.

Ce qu’un certificat peut et ne peut pas apporter
Un rapport d’analyse crédible peut répondre à des questions importantes sur un échantillon testé. Selon les méthodes et la portée du rapport, il peut aider à établir l’identité ou à décrire les impuretés mesurées. Ce sont des contributions utiles à la caractérisation du produit.
Mais ce rapport ne doit pas être lu comme une étude chez l’humain. Il ne révèle ni le taux d’événements indésirables, ni les conséquences d’une exposition répétée, ni le comportement d’une préparation chez des personnes ayant des états de santé différents.
Même le lien entre un certificat et un produit donné exige des preuves. L’échantillon testé, le lot, le processus de prélèvement et les méthodes comptent. Un document qui circule en ligne ne décrit pas nécessairement la substance qu’une personne a réellement obtenue.
Cela crée deux niveaux distincts d’incertitude. D’abord, les renseignements analytiques s’appliquent-ils à la substance en question? Ensuite, même si c’est le cas, quelles données d’innocuité chez l’humain existent pour cette substance? Résoudre la première question ne résout pas automatiquement la seconde.
Un programme de développement de produits de qualité exige à la fois une caractérisation fiable et une évaluation clinique appropriée. Traiter l’une comme un substitut de l’autre laisse une lacune dans le raisonnement.
Un bienfait en laboratoire n’est pas un constat d’innocuité
Un résultat favorable sur des cellules ou des animaux peut justifier des recherches supplémentaires, mais il n’établit pas qu’un produit est sûr pour l’humain. L’expérience peut avoir mesuré une réponse biologique limitée plutôt qu’examiné systématiquement les effets indésirables.
La littérature sur le MGF contient aussi des échecs de reproduction. Fornaro et ses collègues n’ont pas reproduit plusieurs effets proposés des peptides MGF dans des expériences sur des cellules musculaires, malgré des réponses aux témoins pertinents. Cela limite la confiance qu’on peut accorder à un récit mécanistique simple; ce n’est pas une étude de toxicité chez l’humain. Fornaro et ses collègues, 2014
Les bienfaits et l’innocuité devraient donc être évalués séparément. Une intervention pourrait ne pas améliorer le résultat visé tout en produisant d’autres effets. Un résultat favorable dans un contexte ne peut pas non plus démontrer l’absence d’effets indésirables dans un autre.
C’est pourquoi « aucun effet dans cette analyse » et « un effet bénéfique dans ce modèle animal » sont deux réponses insuffisantes à une question sur la tolérabilité chez l’humain. Ni l’une ni l’autre ne fournit l’observation clinique manquante.
Les résumés les plus utiles précisent l’objectif et les critères d’évaluation de l’expérience. Si l’innocuité n’a pas été mesurée d’une manière pertinente pour l’affirmation, il ne faut pas la déduire du ton de la conclusion de l’article.
Ce qu’apporteraient les premières études cliniques
La FDA décrit le développement clinique comme une progression : les premières études chez l’humain examinent l’innocuité et la façon dont un médicament interagit avec l’organisme, tandis que les études ultérieures évaluent d’autres questions dans des populations plus grandes. C’est un cadre général; cela ne signifie pas que le PEG-MGF a franchi ces étapes. Aperçu de la recherche clinique par la FDA
Pour une nouvelle préparation, des données initiales utiles préciseraient qui a participé, ce que les participants ont reçu, la durée d’observation et comment les événements indésirables ont été recherchés. Les chercheurs auraient besoin d’un plan de surveillance justifié, lié au produit et aux données non cliniques disponibles.
Une petite étude précoce pourrait fournir des renseignements importants sans trancher la question de l’innocuité à long terme. Les événements rares, les effets retardés et les réponses des populations exclues de l’étude resteraient à examiner.
« Testé chez l’humain » est donc une description de départ plutôt qu’un verdict final. La méthode et les résultats de l’étude comptent toujours. Une exposition unique chez quelques participants appuierait une conclusion plus limitée qu’une observation soutenue dans une population pertinente plus vaste.
Il faut se demander ce que l’étude pouvait détecter, et pas seulement si ses auteurs ont utilisé le mot sûr.
Pourquoi peu de signalements n’établissent pas un faible risque
Les signalements spontanés peuvent aider à repérer des préoccupations possibles concernant l’innocuité, mais ils ne constituent pas un décompte complet des expositions et des résultats. Les renseignements de la FDA sur la surveillance des événements indésirables expliquent qu’un signalement n’établit pas la causalité et que le nombre de signalements ne permet pas de déterminer l’incidence. Limites de la surveillance des événements indésirables selon la FDA
La même prudence s’impose lorsqu’on présente un forum en ligne peu animé comme une preuve d’innocuité. Il peut manquer un dénominateur fiable : combien de personnes ont utilisé le produit, quelle préparation elles ont reçue, combien de temps elles ont été suivies et avec quelle constance les problèmes ont été signalés.
Par exemple, dix publications décrivant une expérience sans incident n’établissent pas le risque pour l’ensemble des utilisateurs. Dix signalements de symptômes n’établissent pas que le produit a causé chaque symptôme. Les deux observations peuvent mériter l’attention, mais aucune ne fournit la méthode d’une étude clinique d’innocuité.
Il importe aussi de ne pas regrouper des expositions différentes en un total rassurant. Des différences d’identité de produit, de lots, de voies d’administration et de substances utilisées en parallèle peuvent rendre un ensemble de témoignages difficile à interpréter.
Ces signalements servent à conserver l’information et à examiner les signaux possibles. Leurs limites devraient rester visibles dans toute affirmation sur la fréquence ou la causalité.
La surveillance ne crée pas un protocole validé
Une personne peut supposer que des analyses de laboratoire fréquentes rendent gérable l’utilisation d’un produit incertain. La surveillance peut détecter certains problèmes, mais elle ne peut valider une exposition dont les effets attendus, les tests pertinents et les critères d’arrêt n’ont pas été établis.
La portée de résultats normaux dépend aussi de ce qui a été mesuré et du moment de la mesure. Ils ne prouvent pas l’absence de tout effet possible et ne garantissent pas ce qui se passera après une autre exposition.
Pour un clinicien qui évalue une personne ayant utilisé du PEG-MGF, des renseignements exacts sont plus utiles qu’un récit mécanistique reconstruit. Les noms des produits, les emballages, les dates, les autres médicaments et suppléments ainsi que le moment d’apparition des symptômes peuvent aider à décrire l’exposition.
Cet article ne propose ni calendrier de tests ni seuil permettant de poursuivre l’utilisation. Cela laisserait entendre qu’il existe une stratégie de prise en charge validée, ce que les données disponibles n’établissent pas. Des symptômes nouveaux ou préoccupants justifient une évaluation clinique plutôt qu’une interprétation fondée uniquement sur des discussions en ligne sur les peptides.
Lire le libellé réglementaire dans son contexte actuel
Lors de la vérification du 15 octobre 2026, la page de la FDA plaçait le PEG-MGF dans la section des substances en vrac dont les candidatures avaient été retirées. La fiche d’innocuité demeurait présente. Il ne faut pas confondre ce contexte administratif avec un nouveau constat clinique ou une autorisation. Liste actuelle de la FDA
Un changement dans l’organisation d’une liste ne démontre pas à lui seul qu’un produit est devenu sûr. De même, cette page ne devrait pas servir à formuler des affirmations générales sur les lois de tous les territoires ou toutes les circonstances possibles d’utilisation.
La conclusion scientifique centrale est plus limitée et plus durable : les données humaines recensées ne suffisent pas à étayer des affirmations catégoriques sur l’innocuité du PEG-MGF. La caractérisation du produit, l’exposition humaine, les réponses immunitaires et le suivi clinique exigent chacun des données.
« Inconnu » n’est pas une réponse vide de sens. Elle indique quelles assurances ne sont pas justifiées et quelles questions un programme de recherche crédible devrait résoudre.
Sources
- FDA : fiche d’innocuité du PEG-MGF en préparation magistrale et contexte de la liste actuelle.
- Janssen et ses collègues : réponses des récepteurs propres aux constructions (2016).
- FDA : évaluation de l’immunogénicité des produits protéiques thérapeutiques (2014).
- Fornaro et ses collègues : expériences de reproduction des effets des peptides MGF (2014).
- FDA : recherche clinique dans le développement des médicaments.
- FDA : surveillance des événements indésirables et limites d’interprétation.