
Peptides
19 octobre 2026
Ce qu’apporte vraiment l’essai de 2025 sur l’amycrétine
Sur cette page
L’étude de 2025 sur l’amycrétine injectable a retenu l’attention pour une réduction estimée du poids allant jusqu’à 24,3 % sur 36 semaines. C’est un résultat précoce marquant. Mais ce chiffre provient d’un seul volet d’une petite étude de développement en plusieurs parties. Ce n’est pas le résultat moyen de 125 personnes recevant un même schéma thérapeutique établi.
L’amycrétine, maintenant appelée zénagamtide, est une molécule unique qui agit sur les systèmes de récepteurs du GLP-1 et de l’amyline; une activité sur les récepteurs de la calcitonine a aussi été démontrée. L’essai a contribué à montrer que cette approche moléculaire pouvait produire des effets importants chez l’humain. Son plan et les retraits déterminent le degré de confiance avec lequel on peut interpréter le résultat.
Lire l’article avec son annexe complémentaire donne un portrait plus complet que le seul chiffre mis en vedette. Le guide du zénagamtide présente le contexte général; cet article porte sur l’apport de l’étude de 2025 sur la formulation injectable et sur les questions qu’elle a laissées ouvertes.
Une étude précoce sur l’innocuité et la recherche de doses
L’essai de phase 1b/2a randomisé et contrôlé par placebo s’est déroulé dans un seul centre de recherche à San Antonio, au Texas. Il a recruté des adultes de 18 à 55 ans dont l’IMC se situait entre 27,0 et 39,9.
Dans les cinq volets, 125 participants ont été répartis aléatoirement : 101 dans le groupe amycrétine et 24 dans le groupe placebo. Les participants et les chercheurs ignoraient le traitement attribué. Le critère principal était le nombre d’événements indésirables apparus pendant le traitement, tandis que les mesures pharmacocinétiques et la variation relative du poids étaient des critères secondaires. Publication principale
Cet objectif compte. L’essai visait à comprendre le comportement du candidat à différents niveaux d’exposition et à déterminer si la poursuite du développement était justifiée. Il ne s’agissait pas d’une vaste comparaison confirmatoire avec un médicament établi contre l’obésité.
Qualifier cette étude d’axée sur l’innocuité n’enlève rien à l’importance du résultat sur le poids. Cela signifie qu’il faut l’interpréter dans un contexte de développement précoce, où la taille des échantillons, les calendriers de doses et le suivi sont choisis en partie pour caractériser un nouveau candidat.
Cinq volets ne signifiaient pas cinq comparaisons équivalentes
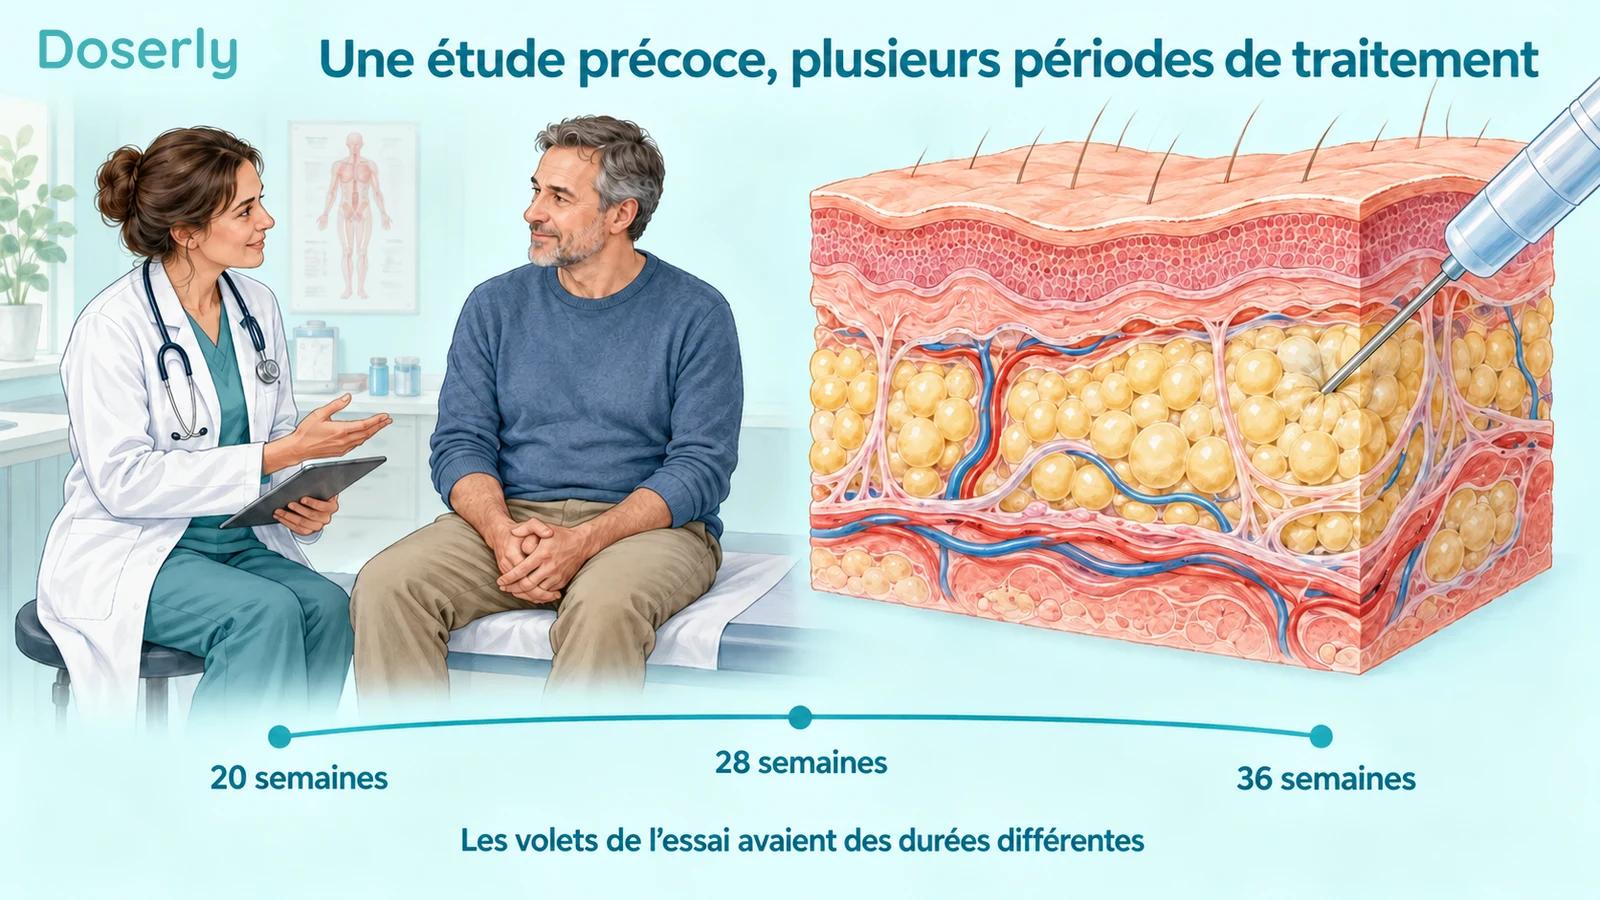
Le volet A portait sur des doses uniques croissantes. Les autres volets examinaient une administration hebdomadaire répétée, mais ils n’utilisaient pas tous la même dose cible ni la même durée totale.
Le volet B augmentait progressivement la dose vers 60 mg sur une période de traitement de 36 semaines. Le volet C augmentait progressivement la dose vers 20 mg sur 36 semaines. Le volet D étudiait une dose d’entretien cible de 5 mg sur 28 semaines, et le volet E, 1,25 mg sur 20 semaines. Dans les volets C à E, la dose d’entretien était maintenue pendant les 12 dernières semaines.
Il s’agit de descriptions de schémas de recherche, et non de consignes pour utiliser un produit expérimental.
L’annexe explique que les cohortes ont été introduites avec des observations sur l’innocuité par étapes et que les participants pouvaient être remplacés selon des procédures précises. Elle distingue aussi les tailles de cohortes prévues du nombre réel de participants rapporté dans le diagramme principal de l’étude. Annexe de l’essai
Voilà pourquoi on ne peut pas associer la taille totale de l’échantillon au résultat de la dose la plus élevée. Les 125 participants étaient répartis entre différentes questions de recherche, y compris les travaux à dose unique. Chaque comparaison à doses répétées portait sur un groupe beaucoup plus petit.
Les estimations réelles du changement de poids
À la semaine 36, le changement moyen estimé du poids dans le volet B était de −24,3 % avec l’amycrétine et de −1,1 % avec le placebo. Dans le volet C, aussi évalué à la semaine 36, les estimations étaient de −22,0 % et de +1,9 %.
Le volet D rapportait −16,2 % avec l’amycrétine et +2,3 % avec le placebo à la semaine 28. Le volet E rapportait −9,7 % et +2,0 % à la semaine 20. Publication principale
Le sens du changement compte. Certains groupes placebo ont pris du poids; les écarts entre traitement actif et placebo ne correspondent donc pas à la réduction du groupe actif par rapport à son poids initial.
Par exemple, −22,0 % contre +1,9 % représente un écart brut de 23,9 points de pourcentage entre les estimations rapportées pour les groupes. Cela ne signifie pas que les participants du groupe actif ont perdu 23,9 % de leur poids initial.
Les moments de mesure comptent aussi. Comparer les quatre pourcentages des groupes actifs comme une simple progression dose-réponse confond la dose avec la durée et l’historique d’augmentation des doses. Un résultat à 20 semaines et un résultat à 36 semaines n’offrent pas la même durée d’observation.
La conclusion appropriée est que plusieurs schémas testés ont produit des réductions estimées importantes du poids par rapport à leur groupe placebo respectif. L’essai n’a pas établi le meilleur schéma à long terme pour les soins courants.
Les résultats estimés ne sont pas des résultats observés chez tout le monde
L’article décrit les changements de poids comme des moyennes estimées. Une estimation utilise une approche statistique définie pour résumer l’effet du traitement; il ne faut pas la présenter comme si chaque participant réparti aléatoirement avait terminé le traitement et fait l’objet d’une mesure finale.
Cette distinction devient particulièrement importante lorsque de nombreux participants se retirent. La randomisation protège la comparaison initiale, mais elle ne garantit pas que les mesures manquantes par la suite sont sans conséquence.
Une analyse statistique peut s’appuyer sur les observations disponibles et sur des hypothèses pour traiter l’information manquante. La crédibilité du résultat dépend alors en partie de ces hypothèses et de la sensibilité de la conclusion à d’autres hypothèses plausibles.
Le cadre général est expliqué dans les lignes directrices de la FDA sur les estimands : les chercheurs doivent définir la question thérapeutique et la façon dont des événements comme l’arrêt du traitement l’influencent. Une analyse du traitement poursuivi et une analyse d’une stratégie thérapeutique qui inclut les arrêts ne répondent pas automatiquement à la même question.
Il vaut donc mieux décrire le résultat de 2025 en reprenant la nuance de la publication, soit un changement moyen estimé du poids, tout en gardant les tendances de retrait bien visibles.
L’annexe rend les retraits plus difficiles à écarter
L’article principal rapporte explicitement un grand nombre de retraits, dont un grand nombre pour des raisons autres que des événements indésirables apparus pendant le traitement. Le supplément montre pourquoi une seule phrase évoquant des « raisons non liées à des événements indésirables » ne suffit pas.
Dans le volet B, l’annexe énumère dix participants sous amycrétine qui ont arrêté : six dans la catégorie des arrêts liés à des événements indésirables et quatre pour d’autres raisons. Les entrées concernant les événements indésirables comprennent des nausées et d’autres symptômes à différentes étapes de l’augmentation des doses.
La catégorie des autres raisons comprend des circonstances personnelles et des décisions liées au protocole. Une entrée décrit aussi un retrait du consentement impliquant un événement indésirable compliqué par des préoccupations sociales ou familiales. Dans un autre volet, un retrait non attribué à un événement indésirable était décrit comme multifactoriel, impliquant des circonstances sociales et des nausées. Tableau S5 de l’annexe
Cela ne justifie pas de reclasser les participants sans les données des chercheurs. Cela montre toutefois que les catégories administratives peuvent simplifier une expérience complexe.
Deux questions distinctes se posent : pourquoi une personne a arrêté et quelles données sur ses résultats restaient disponibles par la suite. Une raison sans lien avec la tolérabilité du médicament peut modifier l’interprétation de l’innocuité, mais elle n’efface pas le problème statistique du suivi manquant.
Le contexte de recherche était inhabituellement intensif
L’annexe décrit une administration par le personnel du centre. Après la première dose de chaque nouveau palier dans les volets à doses répétées, les participants restaient sur place jusqu’à 96 heures pour une surveillance de l’innocuité. Les doses suivantes de chaque palier de quatre semaines comportaient des visites d’observation plus courtes.
Ce contexte aide à comprendre autant l’innocuité que la participation. L’étude était conçue pour observer étroitement un nouveau médicament. Elle ne testait pas un produit hebdomadaire fini utilisé de façon autonome à domicile avec un suivi clinique habituel.
Un calendrier de visites intensif peut favoriser des mesures rigoureuses tout en rendant la participation exigeante. Le travail, le transport et la situation familiale peuvent devenir des motifs importants de retrait. Il ne faut ni ignorer ces détails ni s’en servir pour présumer que chaque arrêt était sans lien avec le traitement.
L’étude fournit donc des données obtenues dans des conditions de recherche structurées. Les essais ultérieurs doivent montrer comment le schéma se comporte avec un calendrier de traitement pratique et dans une population plus large.
La tolérabilité ne se résume pas à « surtout légers »
Les événements indésirables apparus pendant le traitement les plus fréquents étaient gastro-intestinaux. Selon le rapport principal, la plupart étaient d’intensité légère ou modérée et avaient disparu à la fin de l’étude.
Cette information est utile, mais l’intensité et la poursuite du traitement sont deux dimensions différentes. Un symptôme classé comme léger peut tout de même être persistant, désagréable ou incompatible avec la volonté d’une personne de continuer.
L’annexe énumère des événements individuels ayant mené à un arrêt, notamment des nausées, des vomissements et de la dyspepsie. Elle consigne aussi un épisode décrit comme une pancréatite biliaire obstructive dans le volet C, classé dans ce tableau comme non grave et d’intensité légère.
Ces classifications doivent être rapportées fidèlement, plutôt que remplacées par des suppositions fondées sur le nom de l’événement. En même temps, un petit essai ne peut pas estimer de façon fiable la fréquence à long terme d’événements peu courants. Cet événement appuie la nécessité d’une surveillance attentive par la suite; à lui seul, il n’établit pas un taux de risque dans la population et ne prouve pas un lien de causalité.
La lecture la plus équilibrée considère ensemble les symptômes fréquents, les événements individuels importants sur le plan clinique et les tendances de retrait.
Les mesures d’exposition appuient le développement d’une administration hebdomadaire
L’étude a aussi mesuré les concentrations d’amycrétine dans le sang. L’annexe rapporte des estimations de la demi-vie terminale généralement autour de trois à quatre jours dans les contextes évalués, ce qui appuie l’étude d’une administration hebdomadaire répétée.
La pharmacocinétique aide à comprendre si un candidat assure une exposition soutenue et comment la concentration varie selon la dose. Elle n’établit ni la durée exacte des effets sur l’appétit ni un calendrier personnel pour les doses oubliées.
Les tableaux pharmacocinétiques de l’annexe montrent aussi que le nombre de participants contribuant aux différentes mesures varie. Un effectif dans un tableau d’exposition à l’état d’équilibre ne doit pas être automatiquement considéré comme le nombre de personnes ayant terminé l’essai clinique au complet.
Cette distinction est une autre raison de lire les titres et les notes des tableaux. Le dénominateur peut désigner les participants répartis aléatoirement, les participants traités, les échantillons disponibles ou un ensemble d’analyse particulier. Ces groupes peuvent différer considérablement dans une étude précoce en plusieurs volets.
L’étude n’a pas établi de protection musculaire ou métabolique chez l’humain
La logique moléculaire est appuyée par des expériences précliniques sur des cellules et des animaux. Ces études ont examiné l’activité sur les récepteurs, la prise alimentaire, la dépense énergétique et d’autres résultats métaboliques. Rapport préclinique principal
Elles ne sont pas interchangeables avec les résultats sur le poids chez l’humain. Une forte baisse sur la balance ne révèle pas l’ampleur du changement de masse grasse ou de tissus maigres et ne démontre pas le maintien de la force ou des capacités physiques.
De même, un résultat sur la dépense énergétique chez les rongeurs ne peut pas servir à expliquer le résultat humain comme une prévention prouvée de l’adaptation métabolique. L’étude clinique devrait inclure des mesures humaines appropriées pour appuyer ce mécanisme.
L’apport principal de l’essai de 2025 était de fournir des données cliniques précoces sur la molécule intacte. Il n’a pas validé tous les avantages proposés de cibler conjointement les voies du GLP-1 et de l’amyline.
Les études ultérieures ajoutent des données sans réécrire cet essai
Le nom zénagamtide relie maintenant les premiers travaux sur l’amycrétine aux rapports plus récents. Une publication de phase 2 de 2026 sur la formulation sous-cutanée portait sur 262 adultes atteints de diabète de type 2, répartis aléatoirement et suivis pendant 36 semaines, avec la variation de l’HbA1c comme critère principal. Elle a démontré des effets de réduction de la glycémie par rapport au placebo aux doses testées. Publication de phase 2 de 2026
C’est un élargissement important à une autre population et à une autre question clinique. Cela n’agrandit pas rétroactivement les cohortes de 2025 et n’efface pas leurs retraits.
L’article de phase 1 sur l’amycrétine orale porte lui aussi sur une expérience distincte. Ses résultats ne peuvent pas remplacer ceux de l’essai sur la formulation injectable simplement parce que la molécule active porte le même nom. Publication de phase 1 sur la formulation orale
L’enregistrement de l’étude de 2025 sur la formulation injectable aide à rattacher ces rapports à la bonne expérience.
Ce que le résultat apporte vraiment
L’essai a établi un signal précoce important sur le poids pour une molécule unique conçue pour agir sur des voies apparentées de l’appétit et du métabolisme. Il a aussi caractérisé l’exposition et relevé des problèmes de tolérabilité qui méritent d’être étudiés dans des essais plus vastes.
Les prochaines données nécessaires sont concrètes : des populations plus grandes et diversifiées, un suivi plus long, une prise en compte transparente des arrêts, des schémas pratiques et des résultats autres que le poids total. Des études avec comparateur actif seraient nécessaires pour établir des avantages par rapport à d’autres traitements.
L’estimation de 24,3 % mérite d’être comprise parce qu’elle a contribué à justifier la poursuite du développement. Sa valeur apparaît le plus clairement lorsqu’elle reste associée à la petite cohorte, au plan d’augmentation des doses sur 36 semaines et aux limites liées aux retraits qui l’ont produite.
Sources
- Publication principale de 2025 sur l’amycrétine injectable.
- Annexe complémentaire évaluée par les pairs.
- Enregistrement de l’étude sur la formulation injectable.
- Publication distincte de phase 1 sur la formulation orale.
- Étude préclinique principale sur les récepteurs et chez l’animal.
- Essai de 2026 sur le zénagamtide sous-cutané dans le diabète.
- Lignes directrices de la FDA sur les estimands et les analyses de sensibilité.