
Peptides
19 octobre 2026
Pourquoi la couleur bleue ne prouve pas la qualité d’une fiole de GHK-Cu
Sur cette page
Le GHK-Cu est associé à une couleur bleue caractéristique. Il est donc compréhensible que des gens se fient à son apparence pour une vérification informelle. Une teinte familière peut rendre une fiole convaincante. Mais la couleur ne permet pas d’établir son identité, la quantité qu’elle contient, sa stérilité ou son aptitude à être injectée. Ce sont des questions distinctes qui exigent des méthodes d’analyse appropriées et une fabrication contrôlée.
Cette distinction est concrète, et pas seulement théorique. Les dossiers d’application de la réglementation de la FDA comprennent des rappels de GHK-Cu pour défaut d’assurance de stérilité. Cette préoccupation concerne la capacité du procédé de production à fournir de façon fiable un produit stérile; elle n’implique pas nécessairement une décoloration visible de la fiole. Une photo ne peut pas trancher la question.
Cet article explique ce que l’apparence permet ou non de savoir, comment les différents tests de qualité se complètent et ce que disent les dossiers de rappel réels. Il ne propose pas de méthode pour rendre sûr à la maison un produit de recherche de qualité incertaine. Pour en savoir plus sur le composé et les données cliniques, consultez notre guide sur le GHK-Cu.
Pourquoi cette apparence bleue est reconnaissable
Le tripeptide de cuivre-1 est un complexe formé de cuivre et d’un court peptide. Le rapport du Cosmetic Ingredient Review décrit des cristaux bleu-violet dans une préparation de cette substance. Cela explique l’association familière avec le bleu, mais le rapport porte sur la chimie de l’ingrédient et son utilisation cosmétique. Il n’établit pas de test d’acceptation visuel pour un produit injectable. Évaluation de l’innocuité du CIR.
Observer une couleur fournit beaucoup moins d’information qu’une analyse chimique. Même si le composé attendu contribue à la couleur, l’apparence ne permet pas d’identifier tout ce qui est présent. Elle n’indique pas non plus la quantité de substance active dans le contenant. La concentration, l’éclairage et le contenant utilisé pour l’observation peuvent modifier l’apparence d’une solution, ce qui rend particulièrement peu fiables les comparaisons informelles entre photos.
Une apparence inhabituelle peut justifier de remettre un produit en question, mais une apparence familière ne prouve pas qu’il satisfait aux vérifications nécessaires. Cette asymétrie est importante. Repérer un problème évident peut être utile; ne pas en voir ne démontre pas l’absence de problèmes moins visibles.
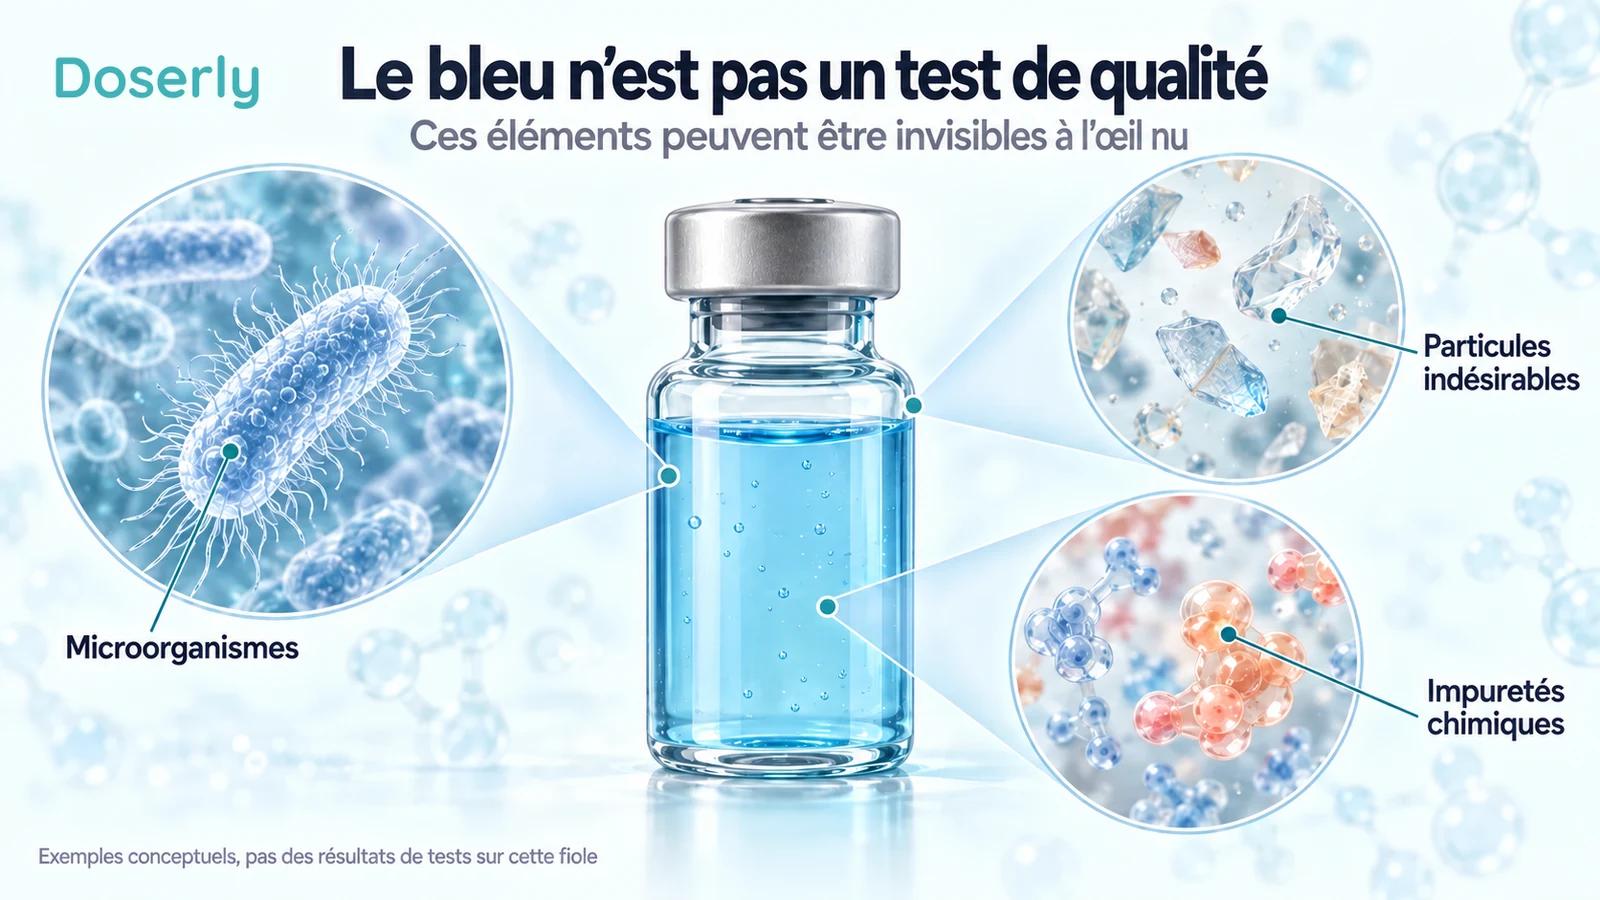
La qualité d’un produit soulève plusieurs questions distinctes
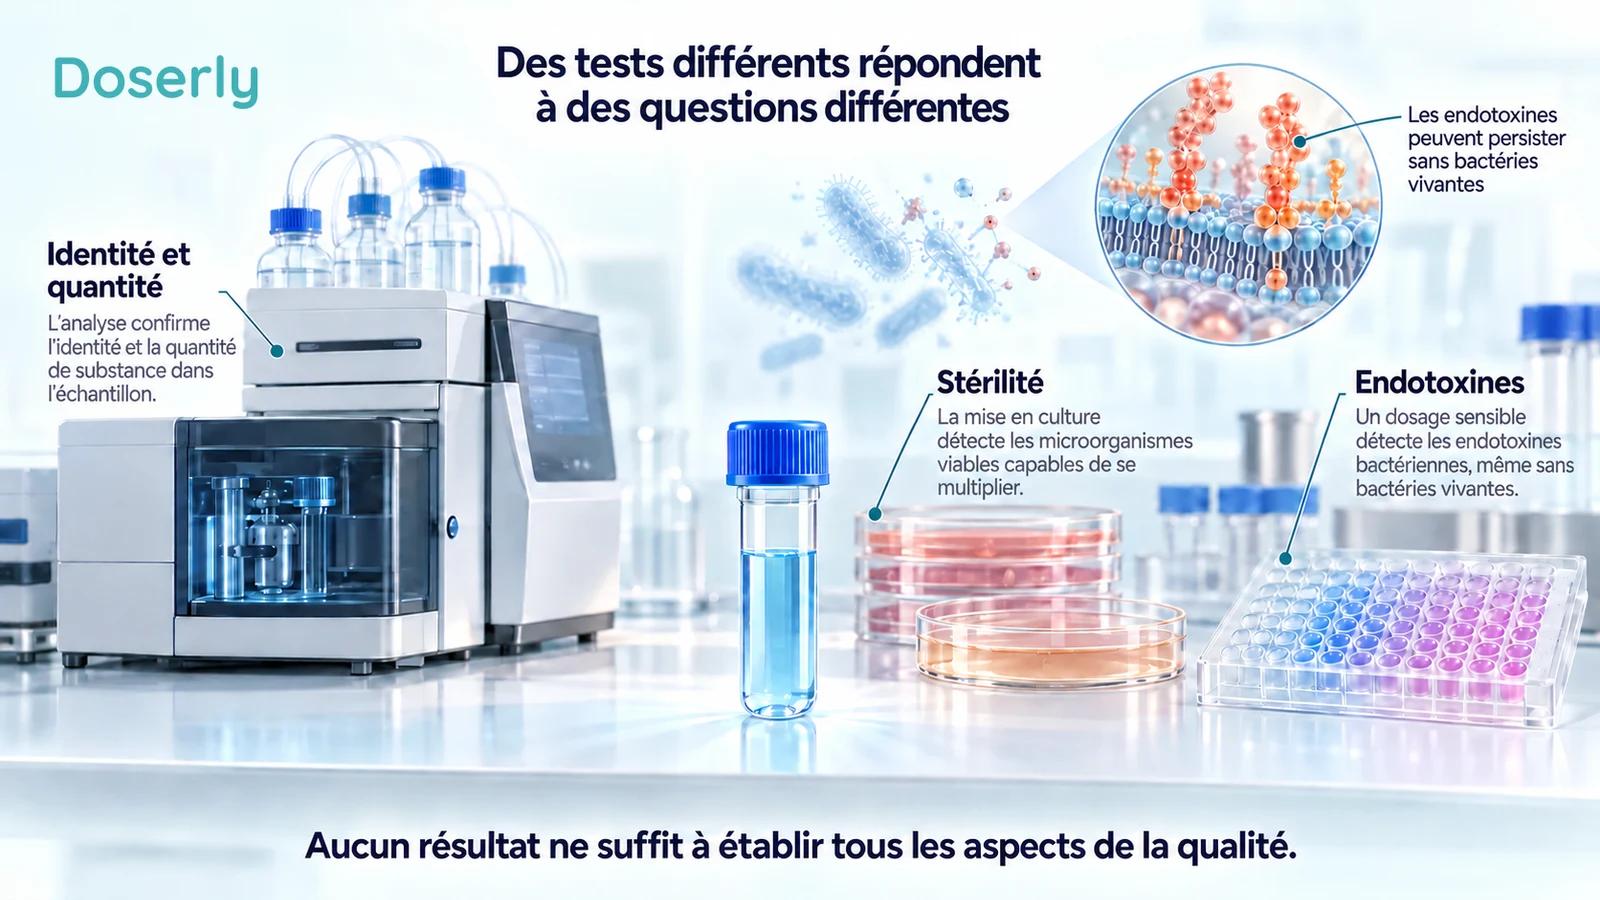
L’identité consiste à vérifier si la substance est bien celle annoncée. Le test ou la teneur détermine la quantité de l’ingrédient actif prévu qui est présente. La recherche d’impuretés porte sur les composants chimiques indésirables. Un produit peut obtenir un bon résultat à l’une de ces mesures tout en présentant un problème à une autre.
Pour les médicaments injectables, les caractéristiques microbiologiques et physiques comptent aussi. Les lignes directrices Q6A de la FDA décrivent des spécifications distinctes pour la stérilité, les endotoxines ou les pyrogènes et les particules, en plus d’autres caractéristiques du produit. Elles soulignent aussi que les spécifications ne sont qu’un volet de l’assurance qualité; les contrôles du développement et de la fabrication restent importants. Lignes directrices Q6A de la FDA.
C’est pourquoi une mention générale comme « testé en laboratoire » est incomplète. Elle indique qu’un certain test a peut-être été réalisé, sans préciser à quelle question il répondait. L’information utile comprend le nom de la méthode, la substance testée, le résultat, le critère d’acceptation et le lien entre cet échantillon et le produit fourni.
Un exemple hypothétique simple illustre la distinction. Un laboratoire pourrait identifier correctement le peptide prévu dans un échantillon sans déterminer la quantité présente dans chaque fiole finie. Un autre test pourrait estimer la quantité sans rien indiquer sur les microorganismes. Aucun résultat ne devient faux parce qu’il est incomplet; le problème survient lorsqu’un résultat de portée limitée est présenté comme une assurance complète.
La pureté chimique n’est pas la stérilité
Un pourcentage de pureté affiché bien en vue peut être convaincant. Mais sa signification dépend de la méthode d’analyse et de ce qu’elle détecte. Un résultat de pureté chimique ne devrait pas être interprété implicitement comme une probabilité, en pourcentage, que le produit soit sûr, ni comme la preuve que le contenant renferme exactement la quantité indiquée sur l’étiquette.
La stérilité concerne les microorganismes viables. Les endotoxines sont des composants bactériens qui peuvent provoquer des réactions nocives même en l’absence de bactéries vivantes. Ces préoccupations de fabrication sont liées, mais elles exigent des évaluations différentes. Les lignes directrices de la FDA sur le traitement aseptique indiquent que l’efficacité des filtres stérilisants et de la stérilisation à la chaleur humide pour éliminer les endotoxines n’a pas été démontrée. Lignes directrices de la FDA sur la fabrication de produits stériles.
Cette distinction explique aussi pourquoi filtrer le produit à la maison ou y ajouter un agent de conservation n’est pas une solution fiable pour une fiole de qualité incertaine. Une seule intervention n’établit pas l’identité, l’activité, la qualité microbiologique, la maîtrise des endotoxines et la stabilité. Les données manquantes concernent l’ensemble du produit et du procédé, et pas seulement la présence d’un élément visible flottant dans le liquide.
En cas de problème de qualité soupçonné, la bonne démarche consiste à joindre le professionnel qui a délivré le produit ou le fournisseur par une voie clinique légitime, puis à suivre les consignes du rappel ou les recommandations médicales. Tenter de récupérer le produit peut masquer le problème initial sans démontrer qu’il a été corrigé.
Ce que montrent réellement les dossiers de rappel du GHK-Cu
Le dossier D-0141-2021 de la FDA décrit un produit de GHK-Cu étiqueté à 10 mg/mL dans une fiole de 5 mL. Le rappel a été lancé le 30 novembre 2020. Le motif indiqué était un défaut d’assurance de stérilité, puisque les procédés de production ne pouvaient pas assurer la stérilité de produits destinés à être stériles. Le dossier identifie un lot précis et indique une fiole dans le champ de quantité du produit. Dossier d’application de la réglementation de la FDA.
Un autre dossier, D-0051-2026, concerne le GHK-Cu injectable de GenoGenix, à toutes les teneurs et dans toutes les présentations, et vise tous les lots non périmés. Le rappel a été lancé le 30 juillet 2025, pour le motif indiqué de défaut d’assurance de stérilité. Le dossier mentionne une distribution à l’échelle des États-Unis. L’année incluse dans un identifiant de rappel n’est donc pas nécessairement celle du début du rappel. Dossier d’application de la réglementation de la FDA.
Ces dossiers montrent de réelles préoccupations concernant l’assurance qualité de la fabrication. Ils n’établissent pas que tous les produits de GHK-Cu sont contaminés, que chaque fiole visée contenait un organisme précis ou qu’un nombre donné de patients sont tombés malades. Les champs publics cités ici n’appuient pas ces affirmations supplémentaires.
Ils ne fournissent pas non plus de moyen de reconnaître les produits touchés par leur couleur. Les décisions de rappel reposent sur l’information relative au produit et au lot, et non sur une comparaison avec une photo en ligne. Quand vous consultez un avis, le produit exact, le fabricant ou le préparateur, le lot, la date de péremption et la portée de la mesure sont importants.
Un rappel canadien porte sur un autre problème
L’avis de Santé Canada concernant les poudres de GHK-Cu et de BPC-157 identifie des ingrédients pharmaceutiques actifs non autorisés. Il énumère des présentations de poudre et des lots précis. Le problème indiqué concerne l’autorisation et la qualité du produit, et non un défaut de couleur signalé. Avis de rappel de Santé Canada.
Il ne faut pas fusionner cet avis avec les dossiers américains pour en faire un seul récit de contamination prouvée. Des avis différents peuvent découler de préoccupations réglementaires et de fabrication différentes. Un compte rendu exact rattache chaque mesure aux produits, au territoire et au motif réellement précisés.
Pour une personne qui vérifie un produit, cela rappelle l’importance de consulter l’avis original. Une capture d’écran ou un résumé peut omettre des détails sur les lots ou reprendre une date erronée. Si votre produit semble visé, joignez le professionnel responsable de sa délivrance ou l’entreprise qui effectue le rappel, puis suivez les consignes de l’avis. Gardez l’emballage et les renseignements d’identification à portée de main pour cette conversation.
Ce qu’un certificat d’analyse peut aider à clarifier
Un certificat d’analyse peut contenir des données utiles, mais sa valeur dépend de sa portée et de sa traçabilité. Commencez par l’identité de l’échantillon. S’agissait-il d’un ingrédient brut, d’un échantillon de recherche ou de la formulation finie? Son identifiant de lot correspond-il au produit fourni? L’échantillon a-t-il été prélevé d’une manière raisonnablement représentative de ce lot?
Examinez ensuite ce qui a été mesuré, en vous appuyant sur les caractéristiques de qualité distinctes décrites dans les lignes directrices Q6A de la FDA sur les spécifications. Un rapport présentant l’identité chimique et un résultat de pureté peut ne pas couvrir la teneur, la stérilité, les endotoxines ou d’autres caractéristiques. Il ne faut pas présumer qu’un test omis a été réussi. De même, un résultat de laboratoire authentique ne devrait pas être rejeté simplement parce qu’il ne répond pas à une autre question; il faut le décrire avec exactitude.
Les dates comptent, car un résultat correspond à un échantillon à un moment précis. Il n’établit pas automatiquement la stabilité après l’entreposage, l’expédition, l’ouverture ou la préparation. La fabrication du produit fini peut aussi introduire des problèmes qu’un rapport sur la matière première ne couvre pas. L’assurance qualité doit relier ces étapes plutôt que de traiter un certificat d’ingrédient comme une garantie permanente.
Ce sont des questions à soulever avec un pharmacien ou un clinicien qualifié, et non une liste de vérification destinée aux consommateurs qui permettrait d’autoriser l’utilisation d’un produit de recherche non approuvé. Un document convaincant ne remplace pas une indication médicale légitime, une source appropriée et des données sur le traitement lui-même.
Une préparation magistrale n’est pas un produit approuvé par la FDA
La préparation magistrale peut répondre à des besoins particuliers lorsqu’un médicament approuvé ne convient pas. Toutefois, les préparations magistrales ne sont pas approuvées par la FDA, et l’agence ne vérifie pas leur innocuité, leur efficacité et leur qualité avant la commercialisation de la même façon que pour les médicaments approuvés. L’agence cite la contamination et une quantité trop élevée ou trop faible d’ingrédient actif parmi les conséquences possibles de mauvaises pratiques de préparation. Questions et réponses de la FDA sur la préparation magistrale.
Cette distinction ne doit pas devenir une affirmation selon laquelle toutes les préparations magistrales sont défectueuses. Elle explique pourquoi la source, la supervision et la justification clinique méritent de l’attention. Une étiquette d’allure professionnelle, une ordonnance ou une solution bleue ne transforme pas une préparation magistrale en médicament approuvé appuyé par le même ensemble de données.
La même prudence s’applique à la mention « pour la recherche seulement ». Cette formule ne fournit aucune donnée d’innocuité chez l’humain et n’établit pas qu’une substance convient à l’injection. Si l’utilisation prévue concerne une personne, les questions pertinentes portent sur la pertinence clinique et le produit fini, et pas simplement sur la capacité du vendeur à décrire un produit chimique.
Que faire avec une fiole de qualité incertaine?
Ne vous fiez pas à une comparaison de couleur pour décider qu’un produit de qualité incertaine peut être utilisé. Notez son nom, son lot, sa date de péremption, sa source et tout changement d’apparence, puis communiquez avec le professionnel qui l’a délivré, s’il y en a un. Si vous l’avez déjà utilisé et que vous vous sentez mal, demandez un avis médical et fournissez ces détails; des symptômes urgents, comme une difficulté à respirer ou un état de santé gravement altéré, nécessitent des soins urgents.
Une photo datée peut documenter une observation, mais elle ne permet pas de diagnostiquer une contamination. Gardez cette distinction claire quand vous signalez une préoccupation : « le liquide a changé d’apparence » est une observation; « la fiole contient des bactéries » est une conclusion qui exige des preuves. Une documentation claire et des mots précis aident le professionnel à enquêter.
La principale raison de regarder au-delà de la couleur est que les questions importantes ne peuvent trouver réponse que par d’autres moyens. L’identité, la quantité, la qualité microbiologique, la stabilité et le bienfait clinique sont des éléments d’information distincts. Une fiole bleue peut avoir une apparence familière alors que tous ces éléments restent incertains. Le guide de Doserly sur le GHK-Cu explique les données sur le composé; le produit que vous avez en main exige toujours sa propre assurance qualité légitime.
Sources
- CIR : évaluation de l’innocuité des tripeptides et des ingrédients cosmétiques apparentés.
- FDA : spécifications Q6A et assurance qualité.
- FDA : médicaments stériles fabriqués par traitement aseptique.
- Rappel D-0141-2021 de la FDA.
- Rappel D-0051-2026 de la FDA.
- Santé Canada : ingrédients pharmaceutiques actifs de GHK-Cu et de BPC-157 non autorisés.
- FDA : questions et réponses sur la préparation magistrale.