
Peptides
19 octobre 2026
Pétrélintide : ce que signifie la perte de poids de 8,6 %
Sur cette page
Une réduction moyenne du poids de 8,6 % en seize semaines attire l’attention. Elle suggère davantage qu’une petite fluctuation quotidienne et a contribué à faire du pétrélintide un candidat intéressant pour poursuivre la recherche sur l’obésité. Mais ce chiffre devient utile seulement quand on sait ce qui a été mesuré et combien de personnes y ont contribué.
Le pétrélintide est un analogue à longue durée d’action de l’amyline, une hormone qui participe aux signaux d’appétit liés aux repas. Les premières études chez l’humain ont examiné son innocuité, sa tolérabilité et l’exposition au médicament, tout en mesurant le poids corporel. Le chiffre de 8,6 % provenait d’une seule petite cohorte recevant des doses répétées, et non de l’ensemble des participants au programme de développement.
Un petit essai peut détecter un effet thérapeutique substantiel. Sa petite taille ne rend pas le résultat faux. Elle rend toutefois l’estimation plus sensible aux variations individuelles et laisse de nombreuses questions cliniques sans réponse. Voici comment interpréter ce résultat précis, en tenant compte des données plus vastes qui ont suivi.
D’où vient le chiffre de 8,6 %?
Le rapport publié de phase 1 décrit deux essais comportant plusieurs volets. L’étude à dose unique et le volet plus court à doses répétées visaient surtout à explorer initialement l’exposition et l’innocuité. Le volet de seize semaines a recruté 48 adultes en surpoids ou atteints d’obésité, par ailleurs en bonne santé.
Les participants ont été répartis dans trois cohortes successives. Chacune comprenait 12 personnes recevant du pétrélintide et quatre recevant un placebo. Les participants sous placebo ont été regroupés pour former un groupe de 12 aux fins de l’analyse. Les groupes sous traitement actif ont augmenté progressivement leurs doses vers différentes doses d’entretien. Les réductions moyennes de poids observées à seize semaines étaient de 4,8 %, 8,6 % et 8,3 %, contre 1,7 % dans le groupe placebo. Publication de phase 1
Le résultat de 8,6 % décrit donc la variation moyenne observée dans la cohorte visant la dose intermédiaire. Ce n’est ni la moyenne pour les 133 personnes réparties aléatoirement dans les deux essais, ni la proportion de participants qui ont perdu du poids.
Cette distinction peut facilement passer inaperçue quand un titre associe le nombre total de participants à l’étude au résultat le plus élevé d’un seul sous-groupe. Le nombre total de participants à l’essai et le dénominateur d’une estimation précise sont deux renseignements différents.
Que signifie un pourcentage du poids corporel?
La variation du poids s’exprime par rapport au poids initial. À titre d’exemple, chez une personne pesant 100 kg au départ, une réduction de 8,6 % correspond à 8,6 kg. Pour un poids initial différent, le même pourcentage correspond à un nombre différent de kilogrammes. Cet exemple illustre le calcul; il ne s’agit pas du résultat individuel d’un participant à l’essai.
Une moyenne de groupe n’est pas non plus une cible que tout le monde a atteinte. Certains participants peuvent perdre davantage et d’autres moins. La moyenne ne révèle pas à quel point les variations sont réparties uniformément. Pour comprendre cette variabilité, les chercheurs rapportent d’autres renseignements, comme les réponses individuelles, la dispersion et l’incertitude.
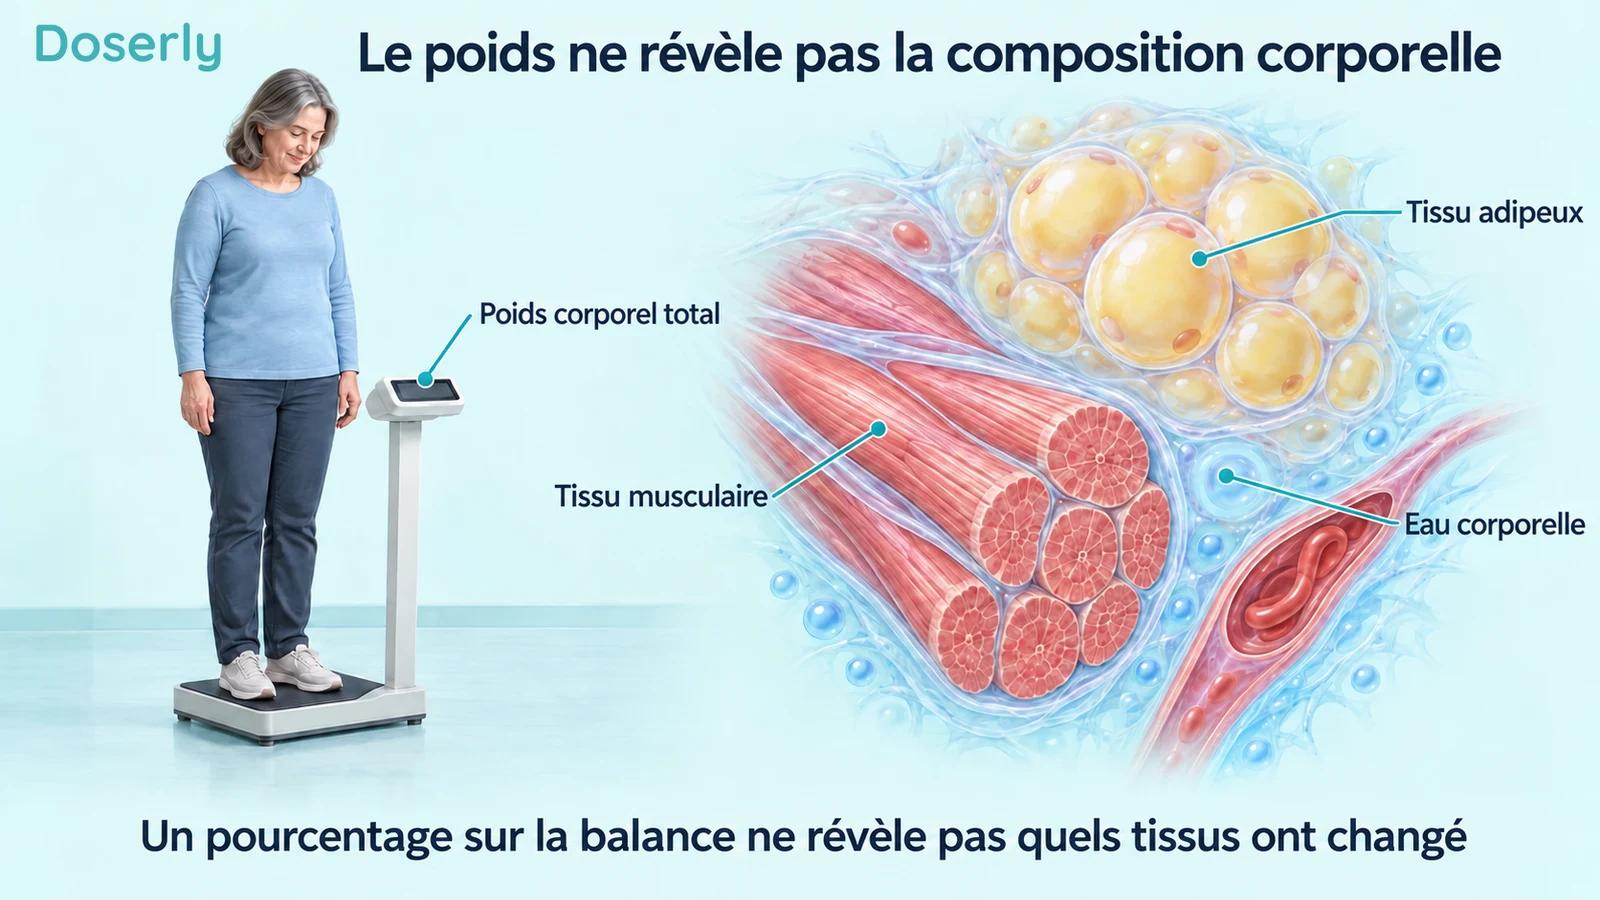
Le pourcentage concerne le poids corporel total. Il ne précise pas quelle part de la variation provient de la graisse, des tissus maigres ou de l’eau. Pour affirmer que les muscles sont préservés, il faudrait une évaluation appropriée de la composition corporelle et, idéalement, des mesures de la fonction musculaire. Une balance ne peut pas fournir ces réponses à elle seule.
Pourquoi présenter le résultat du placebo à côté de celui du traitement actif?
Le groupe placebo a perdu en moyenne 1,7 % pendant la même période. C’est important, car la participation à un essai, les changements de comportement, les variations de mesure et d’autres facteurs peuvent modifier le poids même sans le médicament actif.
La soustraction des moyennes observées rapportées donne 8,6 moins 1,7, soit 6,9 points de pourcentage. Il s’agit d’une simple comparaison descriptive. La publication rapporte aussi, pour cette cohorte, une différence estimée par modélisation d’environ 7,0 points de pourcentage, à partir d’une analyse post hoc à mesures répétées. Ces deux valeurs découlent de calculs et d’arrondis différents. Analyse du poids de phase 1
Aucune des deux ne devrait être qualifiée de « bienfait de 8,6 % par rapport au placebo ». Le chiffre de 8,6 % correspond à la réduction du groupe sous traitement actif par rapport au départ. L’écart avec le placebo est plus faible parce que le groupe comparateur a lui aussi perdu du poids.
Ce n’est pas un détail technique qui enlève tout intérêt au résultat. Cela donne à l’effet du traitement un point de référence approprié. Lorsqu’une intervention modifie un résultat, la comparaison contrôlée aide à estimer l’ampleur du changement supplémentaire par rapport à ce qui se serait produit dans les conditions témoins de l’étude.
Pourquoi quelques personnes peuvent-elles influencer une première moyenne?
Avec 12 participants sous traitement actif dans une cohorte, chaque personne contribue de façon importante aux observations du groupe. Un participant dont la variation est exceptionnellement grande peut faire bouger la moyenne davantage qu’il ne le ferait dans un groupe de plusieurs centaines de personnes.
La répartition aléatoire aide à prévenir une sélection systématique du traitement, mais elle ne peut pas garantir que de très petits groupes se ressemblent sur tous les plans. Le poids initial, l’âge et d’autres caractéristiques peuvent différer par hasard. L’ajustement statistique peut tenir compte de différences précises; il ne peut pas créer l’information qu’un échantillon beaucoup plus grand fournirait.
Le même problème apparaît dans les pourcentages de symptômes. Dans un groupe de 12, une personne représente environ 8,3 points de pourcentage. C’est pourquoi il est utile de voir les effectifs plutôt que de supposer qu’un pourcentage avec une décimale est très précis.
La précision et l’ampleur de l’effet sont deux choses distinctes. Une grande différence observée peut être réelle, alors que la meilleure estimation de son ampleur exacte demeure incertaine. La réponse appropriée consiste à mener une étude plus grande, plutôt qu’à rejeter ou à accepter automatiquement le chiffre le plus frappant.
La dose cible la plus élevée a-t-elle donné les meilleurs résultats?
Pas selon un simple classement numérique des moyennes observées à seize semaines. La cohorte visant la dose intermédiaire a obtenu une réduction de 8,6 %, contre 8,3 % pour celle visant la dose la plus élevée.
Cela ne prouve pas que la dose intermédiaire était optimale. Les groupes étaient petits et n’ont pas passé autant de temps à leurs doses d’entretien cibles : le rapport indique douze, huit et six semaines à la dose cible pour les trois cohortes. L’exposition totale, l’augmentation progressive des doses et les variations entre participants compliquent tous la comparaison. Calendrier et résultats de phase 1
La conclusion utile est que cette première étude justifiait de poursuivre la recherche de doses. Elle n’a pas établi de règle pour choisir une dose individuelle. Des essais ultérieurs peuvent tester des schémas possibles dans des groupes plus grands et évaluer si une exposition supplémentaire apporte davantage de bienfaits, d’effets indésirables, ou peu des uns comme des autres.
C’est particulièrement important pour une molécule à longue durée d’action. La dose hebdomadaire nominale n’est qu’une composante de l’exposition; l’accumulation et le temps passé à cette dose comptent aussi.
Comment les abandons ont-ils influencé l’interprétation?
Trois participants sous pétrélintide ont arrêté le traitement pendant le volet de seize semaines : deux pour des raisons personnelles et un en raison de symptômes gastro-intestinaux. Tous les participants sous placebo ont terminé ce volet. Dans une petite cohorte, quelques parcours incomplets méritent qu’on s’y attarde. Parcours des participants dans le rapport de phase 1
Arrêter un traitement et quitter une étude ne sont pas toujours la même chose. Une personne peut cesser de recevoir le médicament tout en continuant à fournir des mesures. À l’inverse, l’absence d’une mesure finale peut laisser de l’incertitude, même si le motif du départ semble sans lien avec les effets secondaires.
L’analyse doit préciser comment elle traite ces situations. Décrit-elle les mesures réellement observées? Estime-t-elle ce qui se passerait si le traitement était poursuivi? Tente-t-elle d’inclure les résultats après l’arrêt? Ces questions sont formalisées par le cadre des estimands utilisé en recherche clinique. Lignes directrices de la FDA sur les estimands
Un modèle statistique peut utiliser l’information disponible pour estimer les résultats manquants selon certaines hypothèses. Il ne peut pas observer directement un résultat qui n’a jamais été mesuré. Les analyses de sensibilité examinent comment les conclusions changent lorsqu’on fait varier des hypothèses raisonnables.
Pourquoi l’objectif principal de l’étude est-il important?
L’objectif principal des premiers essais était l’innocuité et la tolérabilité. Le poids était un critère pharmacodynamique, c’est-à-dire une mesure de ce que le médicament fait à l’organisme. Les chercheurs ont utilisé les résultats pour décider s’il fallait poursuivre le développement et de quelle façon.
Le résultat sur le poids est donc instructif, sans pour autant faire de l’étude un essai définitif sur les résultats cliniques de l’obésité. La publication ne rapporte aucun calcul formel de la taille de l’échantillon pour une comparaison confirmatoire du poids et précise que l’analyse du poids par modélisation était post hoc. Méthodes de phase 1
« Post hoc » signifie que l’analyse a été réalisée après l’étape de planification initiale. De telles analyses peuvent être utiles, mais elles justifient un niveau de confiance différent de celui d’une analyse principale prédéfinie concluante, conçue autour d’une question clairement établie.
Pour une personne qui s’intéresse au traitement, cette première étude aide à établir qu’un effet biologique est plausible chez l’humain. Elle ne démontre pas le maintien à long terme, l’amélioration du fonctionnement au quotidien ni la prévention des complications liées à l’obésité.

L’étude plus grande a-t-elle confirmé le signal initial?
Oui, au sens précis où l’essai randomisé ultérieur a lui aussi constaté une réduction du poids plus importante avec le pétrélintide qu’avec le placebo. ZUPREME-1 a réparti aléatoirement 493 adultes, dont 485 ont reçu au moins une dose. Son inscription au registre décrit une étude de phase 2 de recherche de doses, et son critère principal portant sur le poids était fixé à l’avance à la semaine 28. Inscription de l’essai au registre
La publication de septembre 2026 a rapporté des réductions de poids selon l’estimand d’efficacité de 7,9 % à 9,8 % dans les groupes sous traitement actif à la semaine 28, contre 1,7 % avec le placebo. Le poids a continué à diminuer jusqu’à la semaine 42, avec une réduction moyenne maximale rapportée de 10,7 % dans un groupe. Publication principale de phase 2
Ces données sont plus solides que celles de la première cohorte seule. Elles montrent aussi pourquoi il ne faut pas multiplier le chiffre initial pour en faire une prévision à plus long terme. Les trajectoires de poids doivent être observées; un pourcentage sur seize semaines n’implique pas un rythme hebdomadaire constant qui se poursuit indéfiniment.
L’étude ultérieure ne reproduit pas à l’identique le protocole initial. Les doses, l’augmentation progressive et les participants étaient différents. Sa valeur tient au fait qu’une étude plus grande et planifiée a corroboré un effet sur le poids dans ses propres conditions.
Pourquoi les rapports ultérieurs donnent-ils plusieurs pourcentages?
La mise à jour de l’entreprise en septembre rapportait une réduction allant jusqu’à 10,7 % à la semaine 42 selon l’estimand d’efficacité et jusqu’à 10,2 % selon l’estimand de politique de traitement. Les chiffres correspondants pour le placebo différaient aussi entre les analyses. Mise à jour de septembre sur la publication
Ces estimations répondent à des questions différentes sur le traitement. Il faut conserver leurs désignations, plutôt que de les présenter comme des mesures contradictoires ou de choisir celles qui font paraître un médicament plus avantageux.
La même rigueur s’applique aux nouveaux résultats sur le diabète. L’annonce d’octobre des résultats principaux de ZUPREME-2 décrivait une réduction allant jusqu’à 9,2 % à 28 semaines, contre 2,0 % avec le placebo, chez des adultes atteints de diabète de type 2. Il s’agissait d’une population différente et, au moment de cette vérification, d’un résumé du promoteur en attente d’un compte rendu plus complet. Annonce de ZUPREME-2
Il serait trompeur d’interpréter un pourcentage plus faible dans cet essai comme une baisse de l’efficacité de la molécule. La population, la durée et la question clinique diffèrent.
Comment interpréter équitablement le résultat initial?
Le résultat de 8,6 % était un signal encourageant provenant d’une petite cohorte suivie de près. Son utilité reposait sur le protocole contrôlé, l’exposition documentée et les observations d’innocuité recueillies en parallèle. Ses limites tenaient aux petits groupes, à la courte durée, à l’analyse exploratoire du poids et à la sélection des participants.
La publication ultérieure de phase 2 donne plus de poids à ces données, mais l’objectif demeure de comprendre les résultats que les gens peuvent maintenir. Cela comprend la tolérabilité, la nutrition, le fonctionnement et les conséquences de l’arrêt, en plus des variations sur la balance.
Lorsque vous voyez le pourcentage initial, gardez trois précisions en tête : seize semaines, une petite cohorte de dose et une réduction de 1,7 % sous placebo. Consultez ensuite les études plus grandes pour la suite de la réponse. Notre guide du pétrélintide situe ces résultats dans l’ensemble du programme de développement.
Sources
- Essais de phase 1 publiés.
- Publication principale de ZUPREME-1.
- Inscription de ZUPREME-1 au registre.
- Lignes directrices de la FDA sur les estimands et les analyses de sensibilité.
- Mise à jour de septembre sur ZUPREME-1.
- Résultats principaux d’octobre de ZUPREME-2.