
Peptides
19 octobre 2026
Ce que change l’audience de la FDA sur les peptides de juillet 2026
Sur cette page
Un vote consultatif favorable sur les préparations magistrales de peptides ne constitue pas une approbation de médicament par la FDA. Cette distinction est le point de départ le plus utile pour comprendre la réunion du Pharmacy Compounding Advisory Committee des 23 et 24 juillet 2026.
La réunion examinait si plusieurs substances médicamenteuses en vrac liées aux peptides devraient être ajoutées à la liste des substances en vrac de l’article 503A. Cette liste fait partie du cadre juridique qui régit certaines préparations magistrales réalisées par des pharmacies et des médecins. Ce n’est pas un catalogue de médicaments finis que la FDA a examinés et approuvés pour traiter des maladies précises. Compte rendu de la réunion de la FDA
Pour le BPC-157, cette distinction est particulièrement importante. Une modification du cheminement vers des préparations magistrales légales ne suffirait pas, à elle seule, à établir qu’une injection répare les tendons, restaure le cartilage ou traite un « problème intestinal » mal défini. Ces questions cliniques exigent leurs propres données probantes. Le guide du BPC-157 présente ces données distinctes.
Cet article distingue la réunion, la recommandation rapportée et le texte réglementaire vérifié le 15 octobre 2026. Il explique le processus sans déterminer si une ordonnance ou une pratique pharmaceutique particulière est légale.
Ce que le comité devait examiner
Les questions officielles soumises au vote portaient séparément sur le BPC-157 sous forme de base libre et l’acétate de BPC-157, puis sur des questions connexes concernant les autres substances. Il s’agissait de décider si chaque substance devrait figurer sur la liste, et non si un médicament fini à base de BPC-157 devrait recevoir une autorisation de mise en marché. Questions officielles soumises au vote
La première journée, l’ordre du jour portait sur le BPC-157, le KPV, le TB-500 et le MOTS-c. La deuxième portait sur l’émideltide, aussi appelé DSIP, l’Epitalon et le Semax. Les usages évalués différaient : celui inscrit pour le BPC-157 était la colite ulcéreuse, tandis que les autres substances avaient leurs propres usages précisés. Ces détails limitent les conclusions qu’on peut raisonnablement tirer d’un titre sur les « peptides ».
Un peptide est un type de molécule, pas une catégorie unique de traitements qui partagent le même statut d’approbation ou les mêmes données probantes. L’évaluation d’une substance ne peut pas s’appliquer à une autre simplement parce que les deux sont des peptides. Même les formes base libre et acétate ont été présentées comme des substances en vrac distinctes dans ce processus.
Le document préparatoire de la FDA explique aussi que les propositions d’inscription concernées avaient été retirées, mais que l’agence avait choisi de poursuivre l’évaluation des substances. Le retrait d’une proposition n’établissait en soi ni une approbation ni une conclusion d’efficacité clinique. Introduction du document préparatoire de la FDA
L’évaluation du personnel et la recommandation du comité sont des documents distincts
Avant la réunion, le document scientifique préparatoire de la FDA proposait de ne pas inclure le BPC-157 sous forme de base libre et l’acétate de BPC-157 sur la liste. Il s’agissait de la proposition du personnel de l’agence aux fins de discussion. Il ne faut pas la présenter à tort comme le vote rendu ensuite par le comité.
Un reportage d’Associated Press du 23 juillet faisait état d’une recommandation consultative favorable au BPC-157, avec 8 voix contre 6 et une abstention. Ce décompte est attribué ici au reportage publié au moment de la réunion; la page officielle de la réunion consultée pour cet article ne présentait aucun résumé écrit du vote ni procès-verbal. Reportage d’AP sur la réunion
Cette distinction évite deux erreurs opposées. Lire seulement le document préparatoire peut donner l’impression que le comité a rejeté la substance. Lire seulement un titre annonçant un vote favorable peut donner l’impression que la FDA a approuvé un médicament. Ni l’une ni l’autre de ces descriptions ne désigne correctement le document et la décision en cause.
Les comités consultatifs donnent des avis non contraignants. La FDA peut tenir compte de ces avis, de l’examen scientifique, des commentaires du public et d’autres renseignements pertinents avant d’agir elle-même. Le comité exerce une influence, mais son vote ne réécrit pas à lui seul le règlement. Explication du rôle du comité par la FDA
Qu’est-ce qui avait changé dans le texte réglementaire à la date de recherche?
Pour cet article, la version électronique du Code of Federal Regulations a été vérifiée au moyen de son API officielle. La plus récente édition disponible du titre 21 était celle du 13 octobre 2026. L’article 216.23, qui contient la liste des substances en vrac de l’article 503A, ne comprenait pas le BPC-157 parmi les substances inscrites. Texte officiel de l’eCFR, édition du 13 octobre
Il s’agit d’un constat précis et daté sur un règlement précis. C’est plus utile que de supposer que le vote de juillet a automatiquement modifié la liste. Ce constat a aussi une portée plus étroite qu’une affirmation générale sur toutes les voies d’accès possibles, les circonstances d’application de la loi ou les questions relevant des lois des États.
Une mise à jour réglementaire devrait préciser la mesure réellement prise, sa portée et sa date d’entrée en vigueur. L’annonce d’une intention future, une recommandation consultative, un projet de règlement et un règlement définitif correspondent à des étapes différentes. Le lecteur devrait pouvoir déterminer à laquelle une affirmation fait référence.
Le document préparatoire de la FDA indique que l’agence comptait rendre sa décision finale après avoir tenu compte du processus consultatif et terminé ses examens. Le processus d’inscription à la liste des substances en vrac comprend une procédure réglementaire avec avis public et période de commentaires. Une recommandation favorable peut faire avancer la discussion sans mener ce processus à terme. Description du processus 503A par la FDA
Pourquoi l’inscription sur la liste ne serait toujours pas une approbation de médicament
L’article 503A prévoit des exemptions à certaines exigences fédérales applicables aux médicaments lorsque ses conditions sont remplies. L’exigence concernant la substance en vrac est un élément de ce cadre. Remplir une condition n’équivaut pas à satisfaire à toutes les conditions qui s’appliquent à une préparation magistrale.
Le règlement lui-même est particulièrement explicite sur la distinction avec l’approbation. L’article 216.23 précise que l’inscription n’établit pas l’existence de données adéquates démontrant l’innocuité ou l’efficacité d’une préparation magistrale fabriquée avec cette substance. Il traite aussi des représentations trompeuses selon lesquelles un tel produit serait approuvé ou cautionné par la FDA.
Voilà pourquoi « inscrit sur la liste pour préparations magistrales » et « traitement approuvé par la FDA » ne devraient jamais être employés comme synonymes. La première expression concerne une voie réglementaire définie pour les préparations magistrales. La deuxième concerne l’examen par une agence d’un médicament précis pour des usages précis, avec les exigences de fabrication et d’étiquetage qui s’y rattachent.
La FDA explique que les médicaments préparés en pharmacie ne sont pas approuvés par la FDA et que leur innocuité, leur efficacité et leur qualité ne sont pas examinées avant leur mise en marché de la même façon que celles des médicaments approuvés. Ils peuvent répondre à des besoins importants des patients, mais ce rôle n’efface pas la différence entre les examens. Explication de la FDA sur les risques des préparations magistrales
Ce que l’examen scientifique disait du BPC-157
Le document préparatoire sur le BPC-157 évaluait la caractérisation physique et chimique, l’innocuité, l’efficacité et l’historique d’utilisation en préparation magistrale. Ce sont des éléments distincts que la FDA met en balance lorsqu’elle évalue une substance pour la liste.
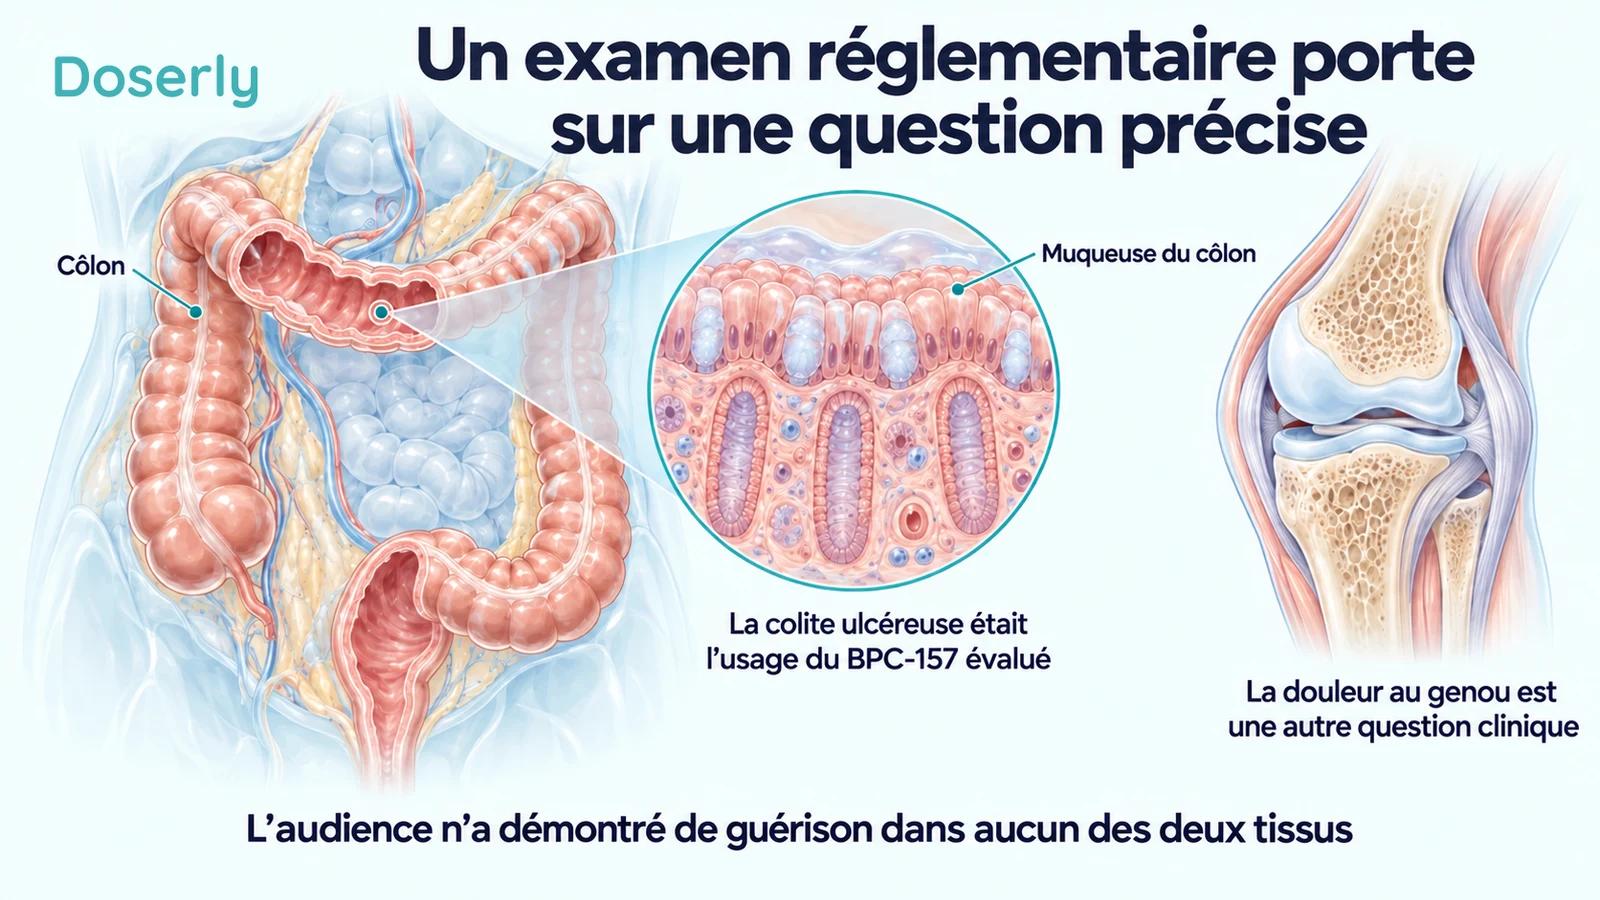
Pour l’efficacité dans la colite ulcéreuse, la FDA a repéré une petite étude de courte durée présentée sous forme de résumé de congrès. L’agence a relevé l’absence de détails méthodologiques et conclu que les données disponibles étaient insuffisantes pour appuyer l’efficacité et l’innocuité du traitement étudié. Le document abordait aussi le peu d’information sur l’exposition chez l’humain et les préoccupations concernant une immunogénicité potentielle liée à certaines voies d’administration, aux impuretés et à l’agrégation. Document scientifique préparatoire de la FDA sur le BPC-157
Une recommandation consultative favorable ne fait pas apparaître ces données manquantes. Elle peut refléter un jugement sur l’accès ou sur la question réglementaire dans son ensemble, mais elle ne transforme pas un rapport non contrôlé en essai randomisé et ne fournit pas des années de suivi de l’innocuité.
La même limite s’applique dans l’autre sens. Une incertitude relevée n’est pas un taux mesuré d’effets nocifs. La position scientifique doit demeurer précise : les données humaines sont limitées, des questions importantes restent sans réponse et les affirmations ne devraient pas dépasser les données disponibles pour la maladie et la voie d’administration en question.
Pourquoi la maladie et la formulation comptent toujours
La présence de la colite ulcéreuse dans l’examen de la FDA n’établit pas que le BPC-157 traite tous les symptômes gastro-intestinaux. La colite ulcéreuse est une maladie inflammatoire définie. Les ballonnements, l’inconfort abdominal, la maladie de Crohn et la maladie cœliaque ne correspondent pas à des populations d’étude interchangeables.
Le document préparatoire n’évaluait pas tous les usages proposés comme si les données étaient aussi développées pour chacun. Il explique que l’information à l’appui de certaines autres maladies proposées était insuffisante pour permettre une évaluation. Une affirmation générale sur la « guérison de l’intestin » dépasse donc la portée de l’examen réel.
La formulation compte pour des raisons semblables. Une préparation rectale, un produit oral et un produit injecté n’exposent pas automatiquement les mêmes tissus de façon équivalente. Les données concernant une préparation n’établissent pas l’efficacité ou l’innocuité de tous les produits portant le même nom de peptide.
La distinction entre la base libre et l’acétate a aussi sa place dans cette discussion. Elle reflète l’importance de l’identité chimique et de la caractérisation du produit. Elle ne devrait pas être interprétée comme la preuve que tous les produits vendus sous l’une ou l’autre de ces appellations sont équivalents à la substance décrite dans une étude ou un dossier réglementaire.
Un certificat d’analyse répond à une question plus précise
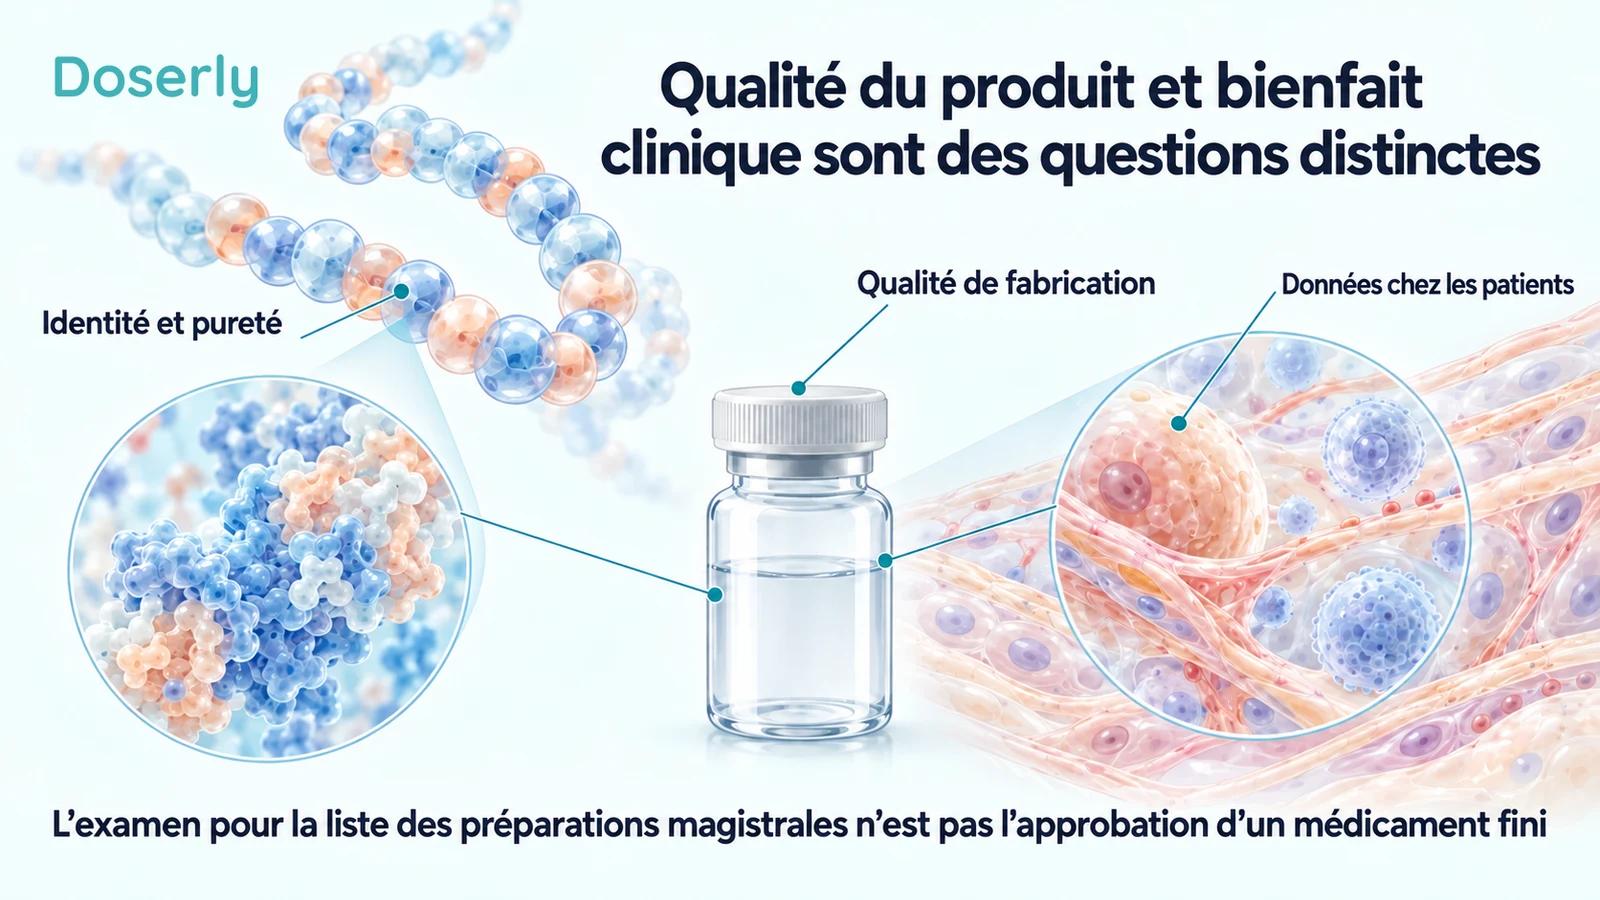
L’information de la FDA sur l’article 503A précise des exigences concernant un certificat d’analyse valide et l’établissement qui a fabriqué la substance en vrac. Ces exigences de qualité du produit sont importantes, mais un certificat n’est pas un essai clinique. Il ne peut pas montrer qu’une préparation soulage des symptômes, modifie l’activité d’une maladie ou améliore les résultats à long terme.
De même, une étude suggérant un bienfait ne peut pas vérifier la qualité d’une autre préparation sans lien avec elle. Un clinicien peut devoir examiner les deux questions à la fois : existe-t-il des données à l’appui du traitement pour la maladie du patient, et le produit utilisé est-il suffisamment caractérisé? Une réponse favorable d’un côté laisse l’autre question entière.
Voilà pourquoi une publicité qui combine un certificat de laboratoire et la nouvelle d’un vote consultatif peut sembler plus concluante que ne le justifie chacun de ces éléments. Le certificat concerne la substance testée; le vote concerne une recommandation réglementaire. Ni l’un ni l’autre, seuls ou ensemble, n’établissent l’approbation d’un médicament fini ou le bienfait clinique annoncé.
Ce que les mentions de catégorie 1 et de catégorie 2 peuvent vous dire, et leurs limites
Les discussions en ligne confondent souvent la liste des substances en vrac et les catégories de la politique provisoire de la FDA en un seul système d’approbation. Ce sont deux choses distinctes.
La FDA décrit la catégorie 1 comme regroupant des propositions suffisamment étayées qui pourraient être admissibles à la liste, avec une politique provisoire d’application de la loi soumise à des conditions. La catégorie 2 concerne des risques importants liés à l’innocuité qui ont été relevés et sont en attente d’évaluation; elle est exclue de cette politique de catégorie 1. Aucune de ces désignations ne constitue l’approbation d’un médicament fini.
La FDA précise aussi que sa politique révisée ne classe pas dans ces catégories les substances nouvellement proposées à compter du 7 janvier 2025. Les affirmations historiques sur les catégories doivent donc être accompagnées d’une date et d’une source officielle actuelle; une ancienne capture d’écran ne peut pas établir la position d’aujourd’hui. Explication actuelle de la FDA sur les catégories et la politique provisoire
Cet article ne déduit pas la catégorie actuelle du BPC-157 de son classement historique ni du vote de la réunion. Il ne considère pas non plus le retrait d’une catégorie comme une permission, à lui seul, de réaliser des préparations magistrales. La question pertinente est de savoir quelle règle ou politique actuelle s’applique, à quelles conditions et à quelle activité.
Comment lire le prochain titre sur la réglementation
Une mise à jour utile devrait préciser qui a agi : un comité consultatif, la FDA elle-même ou une autre autorité. Elle devrait préciser la substance et sa forme, indiquer s’il s’agit d’une recommandation ou d’un règlement, et fournir un lien vers le document source. Tout changement juridique devrait avoir une portée et un calendrier identifiables.
La question suivante est clinique : quelles nouvelles données chez les patients, s’il y en a, ont accompagné cette mesure? Une politique d’accès peut changer sans nouvel essai d’efficacité. À l’inverse, une étude nouvellement publiée peut enrichir les données sans modifier immédiatement le statut réglementaire.
Pour une personne qui discute d’un traitement proposé avec un clinicien ou un pharmacien, les questions utiles portent notamment sur le diagnostic traité, les données humaines à l’appui de cet usage, la façon dont l’identité et la qualité de la préparation sont établies, et le fondement réglementaire actuel qui s’applique. Ces questions touchent différents aspects de la décision; aucune ne peut remplacer toutes les autres.
L’audience de juillet compte parce qu’elle a soumis ces substances à un examen consultatif officiel et produit des recommandations à l’intention de la FDA. Elle n’a pas établi le BPC-157 comme médicament approuvé ni démontré les vastes allégations de guérison qui lui sont associées. À la date de vérification réglementaire indiquée plus haut, le BPC-157 ne figurait pas dans le texte des substances inscrites à l’article 216.23.
Sources
- Réunion du Pharmacy Compounding Advisory Committee des 23 et 24 juillet 2026.
- Questions officielles soumises au vote du PCAC.
- Introduction du document préparatoire de la FDA pour la réunion du PCAC de juillet 2026.
- Reportage d’Associated Press : FDA panel narrowly backs unapproved peptide drugs.
- 21 CFR 216.23, texte XML officiel de l’eCFR, 2026-10-13.
- Substances pharmaceutiques en vrac utilisées dans les préparations magistrales en vertu de l’article 503A.
- Comprendre les risques des préparations magistrales.
- Document préparatoire de la FDA sur les substances en vrac liées au BPC-157.