
Peptides
19 octobre 2026
La sermoréline a-t-elle été approuvée par la FDA? Geref et les produits actuels
Sur cette page
La sermoréline stimule l’hypophyse pour qu’elle libère l’hormone de croissance. Cette action biologique a mené à deux usages aux États-Unis par le passé : vérifier si l’hypophyse pouvait répondre à une stimulation et traiter le retard de croissance chez les enfants présentant un déficit hormonal particulier. Les produits approuvés portaient le nom de Geref.
Si vous envisagez la sermoréline aujourd’hui, ces faits peuvent sembler rassurants. Ils méritent d’être connus, mais la question suivante compte tout autant : le produit qu’on vous propose est-il celui que la FDA a approuvé, pour l’usage qu’elle a évalué? Une préparation magistrale ne devient pas approuvée par la FDA simplement parce que son ingrédient actif figurait dans un ancien médicament approuvé.
L’histoire est aussi plus nuancée que l’affirmation selon laquelle la sermoréline aurait été « interdite ». La FDA a déterminé par la suite que les produits Geref n’avaient pas été retirés pour des raisons d’innocuité ou d’efficacité. Cette conclusion n’a ni rétabli les anciennes approbations ni établi une indication de bien-être chez l’adulte. Voici comment comprendre les dates, les mécanismes biologiques des usages d’origine et les questions à poser au sujet d’une ordonnance actuelle. Conclusion de la FDA en 2013.
Pourquoi utiliser comme test un médicament qui libère une hormone?
L’hypophyse est une petite glande située sous le cerveau. Parmi ses cellules productrices d’hormones se trouvent les cellules somatotropes, qui fabriquent l’hormone de croissance. Une substance qui stimule ces cellules peut aider les chercheurs à observer la réponse de la glande.
Cette démarche diffère d’un diagnostic fondé uniquement sur les symptômes. Un clinicien peut administrer un stimulant et prélever du sang à des moments précis pour examiner la libération d’hormone. Les anciens renseignements thérapeutiques irlandais de Geref 50 décrivent cette approche diagnostique et la nécessité d’une interprétation spécialisée. Ils énumèrent aussi des facteurs pouvant influencer la réponse, dont l’état de la fonction thyroïdienne et les troubles métaboliques. Ce document irlandais archivé explique le test; il ne s’agit pas des renseignements thérapeutiques américains actuels. Renseignements thérapeutiques de Geref 50.
Une approbation à des fins diagnostiques répond donc à une question précise sur l’usage prévu d’un test. Elle n’établit pas que la prise répétée de la substance utilisée pour le test améliore l’énergie, la composition corporelle ou le vieillissement en santé. Un médicament peut être utile pour provoquer une réponse mesurable sans être approuvé comme traitement continu pour toutes les personnes qui passent le test.
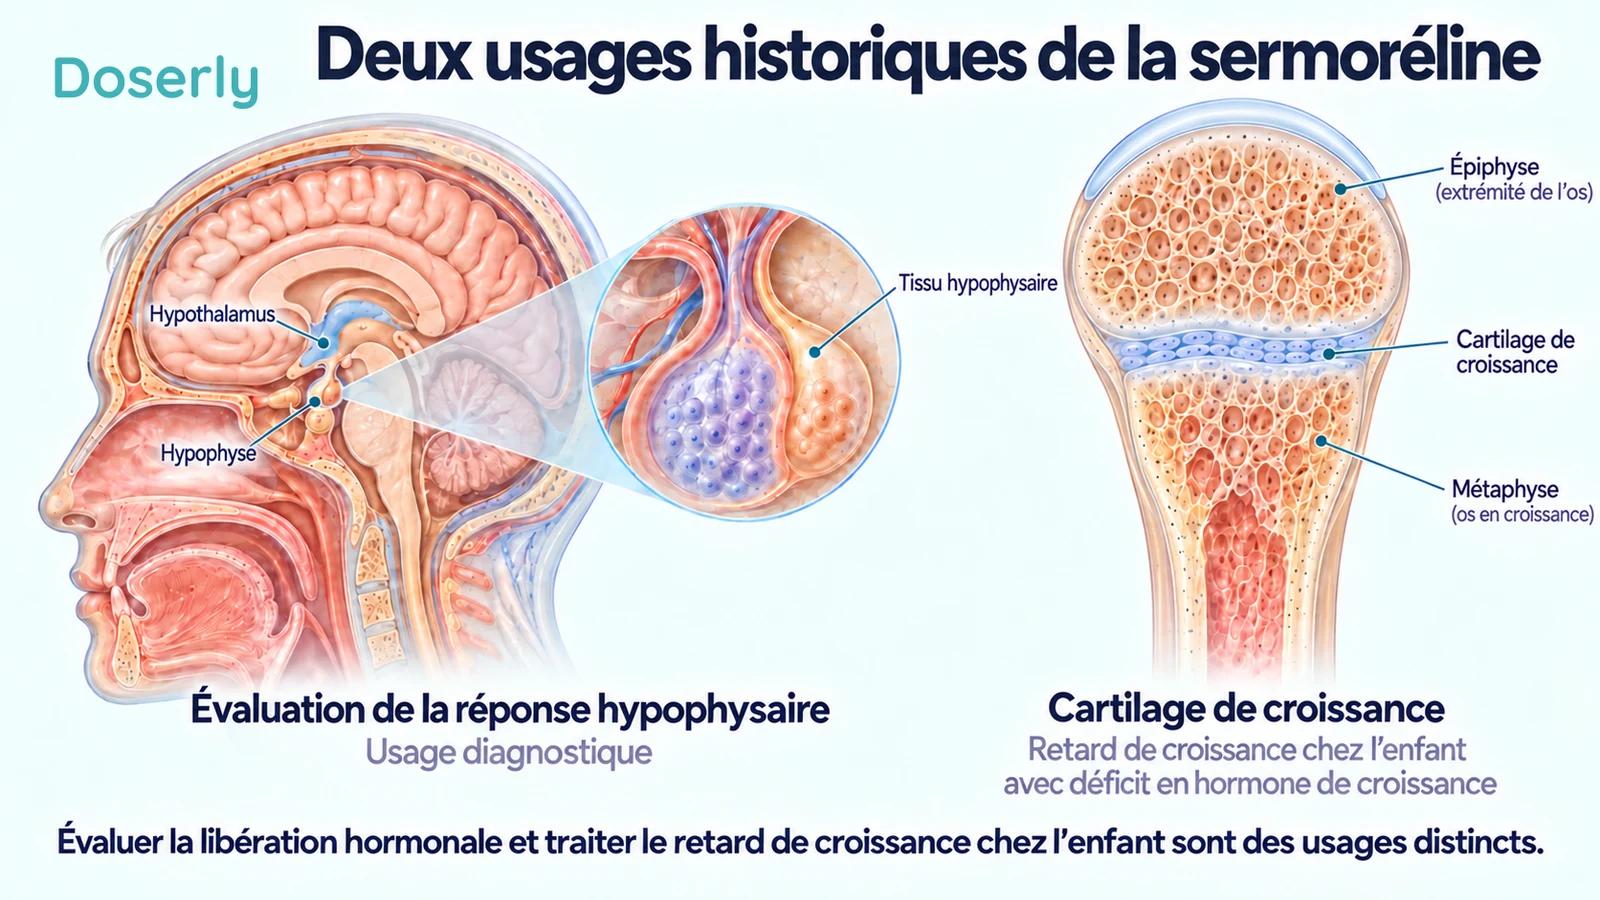
Sources de l’image : AAOS OrthoInfo
Quelles étaient les approbations américaines exactes?
L’avis historique de la FDA recense deux demandes. La formulation diagnostique de Geref, associée à la NDA 19-863, a été approuvée initialement le 28 décembre 1990. Les formulations thérapeutiques visées par la NDA 20-443 ont été approuvées initialement le 26 septembre 1997, pour le déficit idiopathique en hormone de croissance chez les enfants présentant un retard de croissance.
Le fabricant a avisé la FDA de l’arrêt de commercialisation en 2008 et a demandé le retrait des demandes. Le retrait des approbations est entré en vigueur le 18 juin 2009. Il s’agit d’événements distincts : l’arrêt des ventes, la demande de retrait et la date d’entrée en vigueur du retrait ne sont pas des dates interchangeables. Dossier historique de la FDA.
L’indication est aussi importante que la date. Un retard de croissance lié à un déficit hormonal chez l’enfant est un problème médical défini. Ce n’est pas une autre façon de décrire le souhait d’un adulte de réduire sa graisse abdominale ou de récupérer plus vite après l’exercice. De même, démontrer qu’une hypophyse libère une hormone n’est pas le même critère d’évaluation que démontrer une meilleure santé après des mois de traitement.
Notre guide sur la sermoréline présente la molécule et les études plus en détail. En lisant ces études, gardez en tête la population et l’objectif en même temps que le résultat. Un ingrédient commun ne signifie pas que toutes les études évaluent le même usage clinique.
Qu’a décidé la FDA en 2013?
L’avis de 2013 portait sur la question de savoir si les produits Geref avaient été retirés du marché pour des raisons d’innocuité ou d’efficacité. La FDA a déterminé que ce n’était pas le cas. Cette distinction est importante, car elle détermine si une future demande abrégée de nouveau médicament pourrait faire référence à ces produits, à condition que toutes les autres exigences soient respectées.
Il ne s’agissait pas d’une nouvelle approbation d’un produit de sermoréline commercialisé. Il ne s’agissait pas non plus d’une conclusion selon laquelle tous les usages possibles sont sûrs ou efficaces. L’avis traitait des produits historiques et de la question réglementaire soumise à l’organisme. Conclusion de la FDA.
Deux explications courantes vont donc trop loin. « Le produit a été retiré parce qu’il était dangereux » contredit la conclusion. « La FDA a reconfirmé son approbation pour les injections actuelles chez l’adulte » donne à l’avis un sens qu’il n’a pas. Une description rigoureuse peut reconnaître l’approbation historique et la conclusion d’un retrait sans motif lié à l’innocuité, sans transformer l’une ou l’autre en recommandation d’un produit actuel.
L’avis public n’établit pas non plus une explication commerciale complète de l’arrêt de commercialisation. À moins qu’un autre document fiable n’appuie une raison commerciale précise, il vaut mieux décrire les événements documentés que deviner pourquoi un fabricant a pris ces décisions.
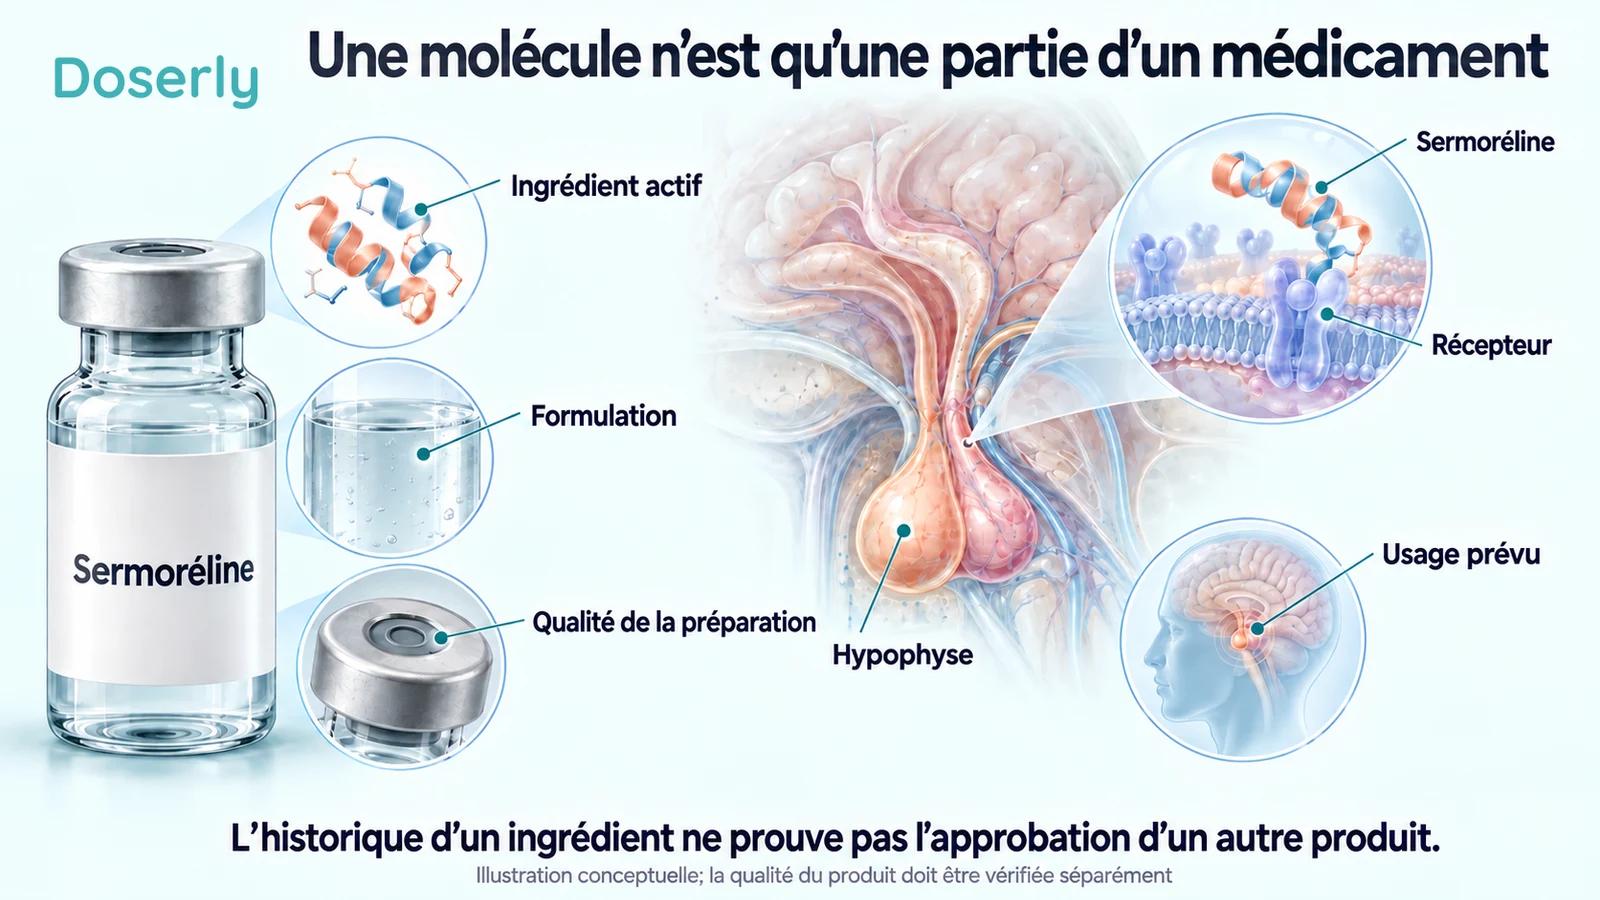
Un ingrédient et un médicament fini sont deux choses différentes
Un ingrédient actif est la substance destinée à produire l’action pharmacologique. Un médicament fini possède aussi une formulation, une teneur, une forme pharmaceutique, un procédé de fabrication, un emballage et un étiquetage. Ces caractéristiques influencent ce que le patient reçoit réellement.
Par exemple, savoir qu’une étiquette indique de la sermoréline ne permet pas d’établir la quantité dans une fiole, la façon dont la préparation a été fabriquée ou les conditions de conservation requises. Les anciens renseignements thérapeutiques d’un autre produit ne peuvent pas répondre à ces questions. Le pharmacien qui délivre le produit et le prescripteur doivent identifier la préparation réelle et ses instructions.
La FDA explique que les préparations magistrales ne sont pas approuvées avant leur mise en marché et que les problèmes de qualité peuvent inclure une contamination ou une trop grande quantité d’ingrédient actif. Les préparations magistrales peuvent répondre à des besoins médicaux, mais l’absence de l’examen standard d’approbation d’un produit constitue une distinction réelle. La FDA sur les risques des préparations magistrales.
Une préparation magistrale est-elle équivalente à un générique?
Non. La FDA distingue les médicaments génériques approuvés des préparations magistrales. Un générique approuvé suit un processus de demande dont les exigences comprennent l’équivalence thérapeutique avec son produit de référence; une préparation magistrale n’est pas approuvée par la FDA. Un nom d’ingrédient familier sur les deux étiquettes n’efface pas cette différence. Questions et réponses de la FDA sur les préparations magistrales.
C’est particulièrement pertinent pour la sermoréline, car l’avis de 2013 traite de la possibilité de futures demandes abrégées. Le maintien d’un processus de demande ne prouve pas qu’une préparation pharmaceutique donnée l’a mené à terme. Si quelqu’un décrit un produit comme un générique approuvé, cette affirmation devrait être liée au dossier d’approbation de ce produit précis.
Une ordonnance ne répond pas non plus, à elle seule, à la question de l’approbation. Elle vous indique qu’un clinicien a prescrit un traitement. Elle ne transforme pas une préparation magistrale non approuvée en médicament approuvé par la FDA. Ces distinctions aident les patients à comprendre ce qui a fait l’objet d’un examen indépendant et ce qui relève encore du jugement clinique du prescripteur.
En quoi cela diffère-t-il de la prescription hors indication?
L’utilisation hors indication concerne l’emploi d’un médicament approuvé d’une façon qui n’est pas décrite dans ses renseignements thérapeutiques approuvés. La FDA explique qu’il peut s’agir d’une affection, d’une dose ou d’une voie d’administration différente. Les cliniciens peuvent prescrire des médicaments approuvés hors indication lorsqu’ils jugent cet usage approprié sur le plan médical. Explication de la FDA sur l’utilisation hors indication.
Avec une préparation magistrale de sermoréline, une question supplémentaire se pose au sujet du produit : la préparation elle-même n’est pas approuvée par la FDA. Qualifier l’ordonnance de « hors indication » ne règle pas cette question. Le statut d’approbation du produit et les données appuyant l’usage prévu doivent être expliqués séparément.
La prescription hors indication ne signifie pas non plus que l’usage proposé a été établi par un essai clinique. Parfois, des données substantielles l’appuient; parfois, les données sont plus préliminaires. La question utile est de savoir ce qui appuie ce traitement particulier chez des personnes comme vous, plutôt que de considérer l’expression comme une garantie ou un avertissement en soi.
L’enregistrement auprès de la FDA signifie-t-il une approbation?
La FDA indique que l’enregistrement d’un établissement ou l’inscription d’un médicament à une liste ne signifie pas qu’il est approuvé. L’organisme n’approuve pas non plus les fournisseurs de soins de santé individuels. Affirmer qu’un établissement est enregistré, inspecté ou titulaire d’un permis répond donc à une autre question que celle de savoir si un médicament fait l’objet d’une demande approuvée. FDA : Is It Really FDA Approved?.
Cela peut porter à confusion, car ces mots figurent souvent côte à côte dans la publicité. Prenons une description hypothétique : « prescrit par un clinicien titulaire d’un permis et préparé dans un établissement enregistré auprès de la FDA ». Même si les deux affirmations sont exactes, aucune n’établit que le produit délivré est approuvé par la FDA ou que l’usage proposé a démontré des bienfaits.
La même rigueur s’applique aux affirmations sur les analyses en laboratoire. Un rapport d’analyse peut porter sur l’identité, la pureté ou une autre caractéristique mesurée. Il ne peut pas établir à lui seul l’efficacité clinique. Demandez ce qui a été analysé, à quel lot le résultat s’applique et ce que l’analyse ne peut pas vous dire.
Quelles questions poser avant de décider?
D’abord, demandez le nom exact du produit et s’il s’agit d’un médicament approuvé ou d’une préparation magistrale. Si l’on affirme qu’il est approuvé, demandez la demande d’approbation ou le dossier officiel correspondant à ce produit. Un ancien document sur Geref est utile pour comprendre l’histoire, mais il ne suffit pas à identifier une fiole actuelle.
Ensuite, clarifiez l’objectif clinique. Traiter un trouble hormonal diagnostiqué, examiner la fonction hypophysaire et tenter d’améliorer des symptômes non spécifiques sont des démarches différentes. La ligne directrice sur le déficit en hormone de croissance chez l’adulte souligne l’importance d’une évaluation diagnostique appropriée, qui comprend habituellement des tests de stimulation. Elle n’établit pas d’indication antivieillissement pour la sermoréline chez l’adulte. Ligne directrice de l’Endocrine Society.
Troisièmement, demandez quelles données appuient le bienfait proposé et comment l’amélioration sera évaluée. Si l’objectif est une meilleure fonction physique, une variation d’une mesure hormonale ne suffit pas à déterminer si cet objectif a été atteint. Discutez des effets nuisibles possibles, des instructions du produit et des raisons de réévaluer le traitement, en plus du bienfait espéré.
Enfin, conservez à portée de main les renseignements réels sur le produit délivré. La préparation, la pharmacie, la concentration, les instructions et les dates sont plus utiles lors d’un suivi que le simple souvenir que l’ingrédient était « approuvé par la FDA ». Ne remplacez pas les directives fournies avec votre ordonnance par les instructions de conservation ou d’administration d’un produit historique.
La description exacte est précise : la sermoréline a été utilisée dans des produits Geref approuvés par la FDA pour des tests diagnostiques et certains retards de croissance chez l’enfant; ces approbations ont été retirées, et une préparation magistrale actuelle n’est pas elle-même approuvée par la FDA. Cette formulation préserve les faits historiques pertinents tout en laissant les questions cliniques et celles concernant le produit actuel ouvertes à une évaluation appropriée. Le guide sur la sermoréline peut vous aider à préparer cette discussion.
Sources
- Conclusion de la FDA publiée au Federal Register, 4 mars 2013.
- Renseignements thérapeutiques archivés du produit diagnostique irlandais Geref 50.
- FDA : Understanding the Risks of Compounded Drugs.
- FDA : Compounding Questions and Answers.
- FDA : comprendre l’utilisation hors indication.
- FDA : Is It Really FDA Approved?.
- Endocrine Society : déficit en hormone de croissance chez l’adulte.