
Peptides
19 octobre 2026
Un certificat de pureté du TB-500 permet-il de savoir ce que contient la fiole?
Sur cette page
Un certificat d’analyse peut répondre à une question utile sur un échantillon. Il ne peut pas répondre à toutes les questions sur un produit simplement parce qu’il affiche un pourcentage de pureté impressionnant. Avec le TB-500, même la première question, celle de la molécule analysée, mérite plus d’attention que le nom commercial n’en reçoit habituellement.
Cette distinction compte lorsqu’on vous envoie un rapport de laboratoire pour répondre à des préoccupations sur l’identité, la contamination ou l’innocuité. Ces préoccupations se recoupent, mais elles exigent des données différentes. Un échantillon bien caractérisé sur le plan chimique peut quand même manquer de données d’innocuité chez l’humain. Un résultat de laboratoire authentique peut aussi décrire un autre lot, un ingrédient brut plutôt que la fiole finie, ou seulement les substances que la méthode choisie peut détecter.
Pour lire un certificat de façon utile, partez de ce qu’il affirme réellement. Qu’a-t-on soumis au laboratoire, qu’a-t-on mesuré, comment l’a-t-on mesuré et dans quelle mesure cet échantillon représente-t-il le produit dont il est question?
Commencez par le nom de la molécule, pas par l’étiquette TB-500
Dans son document d’information sur le TB-500 de 2026, la FDA a évalué Ac-LKKTETQ, le fragment N-acétylé de sept acides aminés de la thymosine bêta-4. La thymosine bêta-4 entière est une molécule différente. L’acétylation du fragment et la présence d’un contre-ion acétate sont aussi des caractéristiques chimiques différentes. Inscrire « TB-500 » en haut d’un rapport ne règle aucune de ces distinctions.
L’identité devient donc une question pratique, et non un simple détail de nomenclature. Si l’étalon de référence d’un certificat est la thymosine bêta-4 entière, ce résultat ne peut pas automatiquement authentifier un produit décrit comme le fragment de sept résidus. Si le rapport donne seulement un nom commercial, le lecteur ne sait pas nécessairement quelle identité le laboratoire devait confirmer.
Le guide Doserly sur l’identité du TB-500 explique pourquoi les données sur ces substances sont souvent mélangées. Pour un certificat, la question correspondante est concrète : le rapport précise-t-il la séquence, les modifications chimiques et la forme attendues, et les travaux analytiques appuient-ils cette identité?
Une analyse de produits vendus en ligne de 2023 a montré que la composition de produits commercialisés comme TB500 et TB1000 différait des descriptions antérieures dans la littérature. Ce résultat donne une raison d’examiner l’identité. Il n’établit pas un taux d’étiquetage erroné pour l’ensemble du marché, ne prouve pas que le produit de chaque vendeur est incorrect et n’authentifie pas une autre fiole qui n’a jamais été analysée.
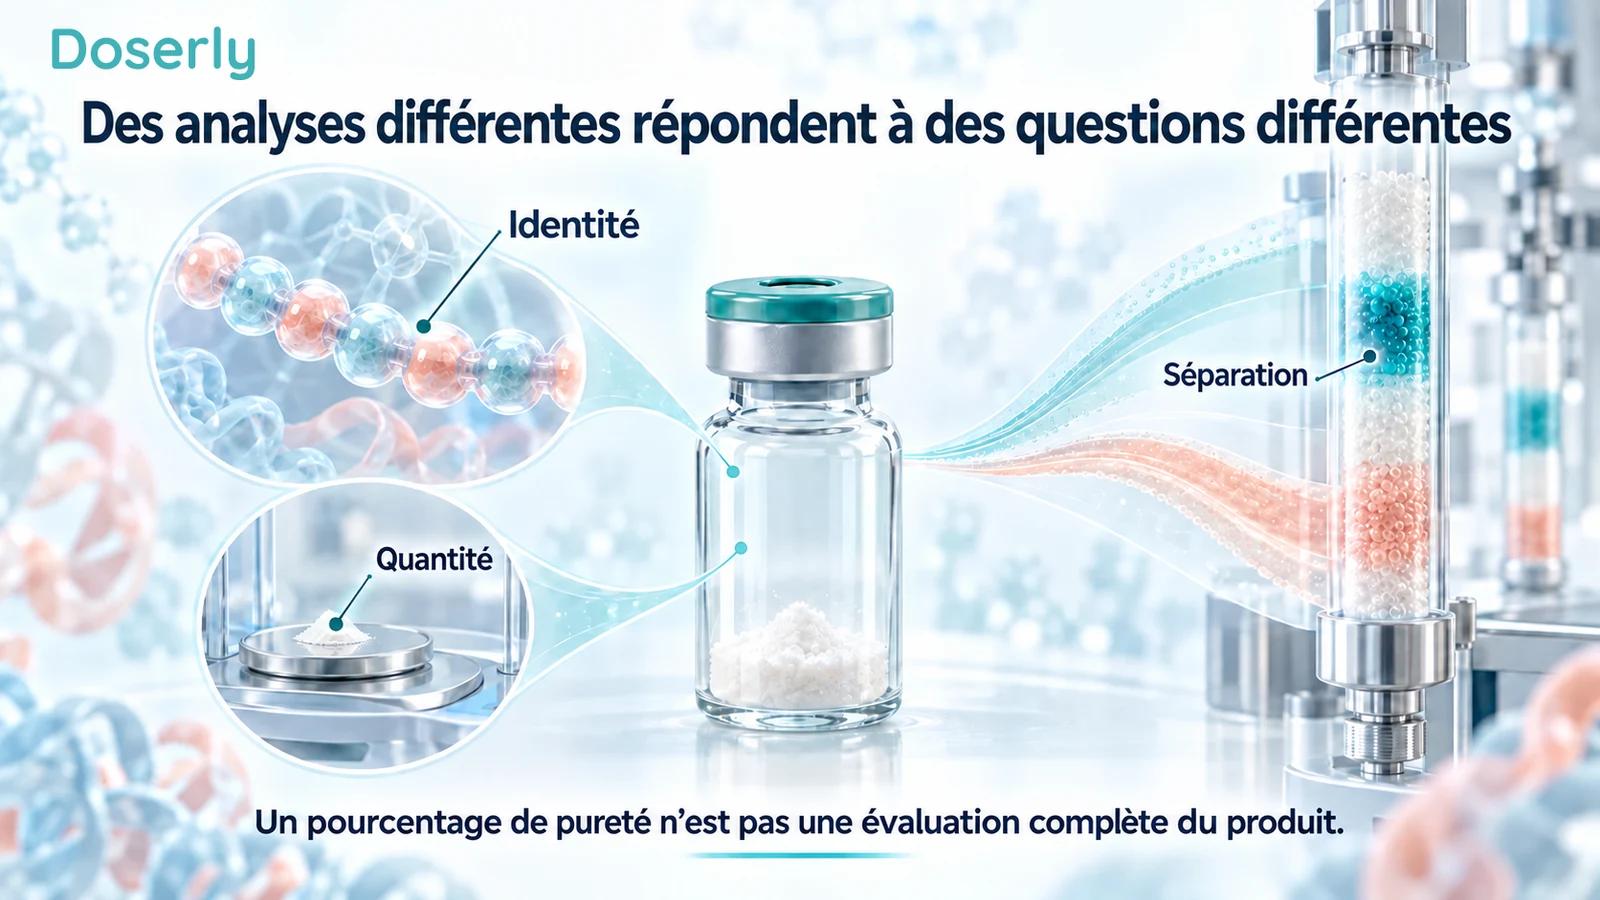
Que mesure réellement un pourcentage de pureté?
La « pureté » exige une méthode et un dénominateur. Une présentation courante est la pureté calculée à partir des aires chromatographiques : l’aire attribuée à un pic choisi par rapport aux aires incluses dans le calcul. Il s’agit d’un énoncé sur des signaux mesurés dans des conditions précises. Il ne faut pas le transformer implicitement en pourcentage de tout le contenu de la fiole correspondant au peptide actif attendu.
Prenons un rapport purement illustratif qui attribue 99 % du signal intégré à son pic principal. Avant d’interpréter ce résultat, demandez si le pic a été identifié, si les impuretés étroitement apparentées s’en séparent et quels composants produisent une réponse mesurable. Un grand pic n’est pas en soi une identification moléculaire. Deux substances insuffisamment séparées peuvent apparaître ensemble, et les composants que la méthode ne permet pas de détecter ne deviennent pas absents simplement parce qu’ils ne figurent pas sur le tracé présenté.
C’est pourquoi l’adéquation de la méthode compte. Les lignes directrices de la FDA sur la validation analytique considèrent l’identité, la teneur, la qualité, la pureté et l’activité comme des caractéristiques qui exigent des procédures analytiques justificatives et leur validation. Ces lignes directrices encadrent le développement des médicaments et la documentation de leur qualité; elles ne constituent pas une approbation d’un certificat commercial de TB-500.
La conclusion pratique reste modeste : lisez le résultat comme celui de cette analyse précise. « 99 % selon cette méthode chromatographique » est une affirmation plus limitée que « 99 % du contenu de la fiole est le peptide actif correctement identifié », et beaucoup plus limitée que « sûr pour l’injection ». Un rapport devrait rendre cette limite plus claire, pas la cacher derrière un sceau.
L’identité et la quantité exigent leurs propres données
La spectrométrie de masse peut fournir des données sur la masse moléculaire et, avec une analyse de fragmentation appropriée, sur l’identité structurale. La chromatographie peut aider à séparer les composants avant l’analyse. Ces techniques sont précieuses précisément parce qu’elles fournissent de l’information qui va au-delà du nom du produit ou de l’apparence visuelle d’une poudre.
Par exemple, une étude analytique équine de 2012 a mis au point des méthodes pour identifier le fragment Ac-LKKTETQ et étudier son métabolisme. Ces travaux montrent qu’un fragment défini précisément peut être ciblé par une analyse. Ce n’était pas un essai clinique d’innocuité, et cela ne valide pas toutes les méthodes de laboratoire commercialisées sous le même sigle.
Un certificat devrait préciser la méthode réellement utilisée, son matériau de référence et la conclusion qu’elle appuie. Une simple concordance de masse ne devrait pas être présentée comme une évaluation exhaustive de toutes les impuretés. À l’inverse, il ne faut pas rejeter une analyse détaillée de l’identité simplement parce qu’elle ne peut pas répondre à des questions distinctes sur le bienfait clinique.
La quantité est une autre question distincte. Savoir que le peptide attendu est présent n’établit pas la quantité présente dans une fiole finie. Un test quantitatif doit reposer sur une base permettant de convertir la réponse mesurée en quantité, notamment un étalon et un traitement de l’échantillon appropriés. Il ne faut pas présumer que la masse inscrite sur l’étiquette, la masse de toute la matière séchée et la quantité mesurée du peptide cible sont interchangeables.
Une vérification simple à la lecture consiste à remplacer le mot « testé » par une phrase complète. « L’identité de l’échantillon a été analysée » et « la quantité du peptide identifié a été mesurée » sont deux phrases différentes. Si le rapport n’appuie que l’une d’elles, l’autre reste sans réponse.
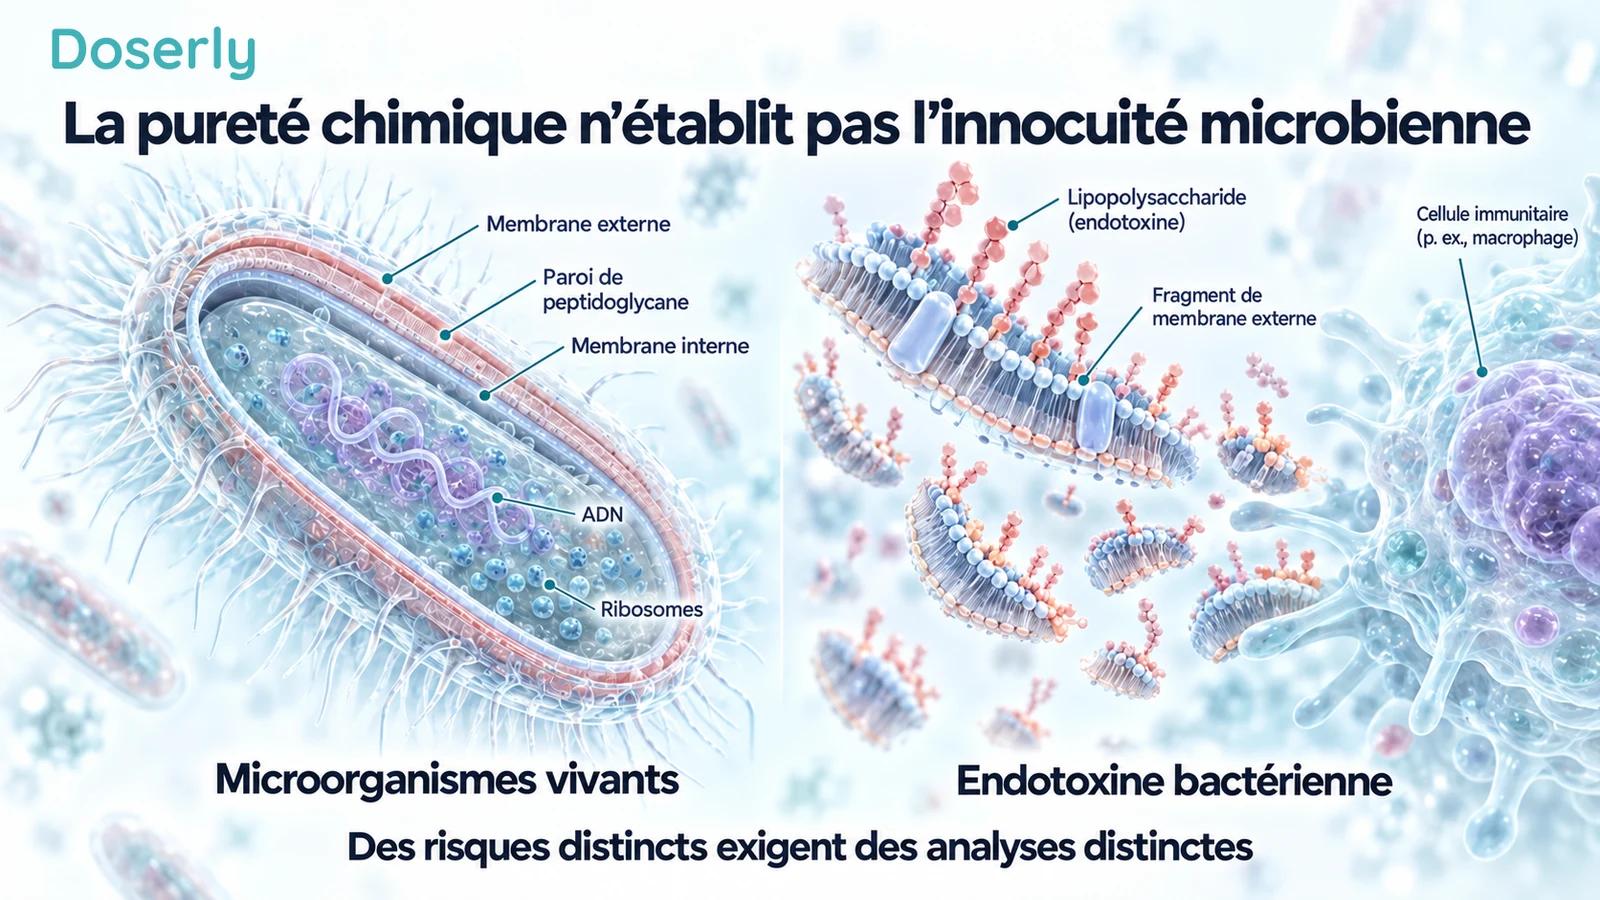
La pureté chimique n’établit pas l’innocuité microbienne
Pour un produit destiné à entrer dans le corps par injection, un rapport sur la composition chimique laisse ouvertes les questions de qualité microbienne. Les tests de stérilité portent sur les microorganismes viables dans les conditions du test. Les analyses d’endotoxines bactériennes concernent un autre danger. Un chromatogramme chimique ne remplace ni les uns ni les autres.
Les lignes directrices de la FDA sur les contrôles de la production et des procédés expliquent pourquoi l’assurance de stérilité dépend d’un système de contrôle de la fabrication, en plus des analyses. Un test de stérilité a des limites parce qu’il examine des échantillons; il ne peut pas inspecter chaque endroit dans chaque contenant fini. Des procédés, un emballage et des contrôles appropriés font partie des données justificatives; ce ne sont pas des ajouts facultatifs après un résultat de laboratoire attrayant.
Les analyses d’endotoxines exigent aussi une méthode adaptée au matériel analysé. La discussion mise à jour de la FDA sur les analyses de pyrogènes et d’endotoxines souligne l’importance de vérifier cette adéquation, y compris lorsque des réactifs recombinants sont utilisés. Nommer simplement une méthode d’analyse ne montre pas que les interférences causées par le produit ont été prises en compte.
Ces distinctions évitent deux erreurs opposées. L’absence d’un résultat de stérilité ne prouve pas qu’un échantillon contient des microbes. Un résultat favorable de pureté chimique ne prouve pas que les dangers microbiens ont été exclus. Le silence du rapport est une question sans réponse, pas un résultat négatif.
Il faut pouvoir relier l’échantillon à la fiole
Même une analyse techniquement solide est limitée par son échantillonnage. Imaginez qu’un laboratoire reçoive d’un fabricant une petite quantité de matière première. Le résultat peut caractériser avec exactitude le matériel soumis. Sans documents supplémentaires, il n’établit pas ce qui s’est passé pendant le remplissage, l’entreposage, l’expédition ou la préparation ultérieure des contenants finis individuels.
Imaginez maintenant que le certificat mentionne un lot différent de celui de la fiole. Le problème n’est pas nécessairement que l’un ou l’autre des documents est frauduleux. Le problème est que le lien entre les données n’a pas été établi. Il en va de même pour une capture d’écran sans date, un rapport recadré sans identification de l’échantillon ou un rapport publié à côté de plusieurs produits dont les séquences déclarées diffèrent.
Une traçabilité utile comprend donc la description de l’échantillon, l’identifiant du lot de production ou du lot, les dates, l’identité du laboratoire, les méthodes, les résultats et les critères d’acceptation applicables. Le rapport original devrait permettre à un évaluateur qualifié de distinguer un résultat d’analyse de l’interprétation d’un vendeur. Une mention de réussite ou d’échec sans précision sur la portée de l’analyse est moins informative qu’elle en a l’air.
Les analyses indépendantes peuvent réduire la dépendance aux seules affirmations du fabricant, mais « par un tiers » n’est pas une méthode scientifique. L’indépendance ne permet pas d’identifier une séquence inconnue, d’établir un échantillonnage approprié ou de fournir les analyses microbiologiques manquantes. Elle décrit une relation entre des organisations; le rapport doit toujours être justifié par son contenu analytique.
Un résultat a aussi une limite dans le temps
Un certificat consigne généralement des analyses réalisées à un moment précis. Les affirmations sur la durée de conservation exigent des données montrant que les caractéristiques de qualité pertinentes restent acceptables au fil du temps dans les conditions précisées. Les affirmations sur une solution préparée ajoutent une question : les données sur le matériel sec d’origine s’appliquent-elles après la préparation?
La discussion de la FDA sur les contrôles de laboratoire décrit les méthodes indicatrices de stabilité comme des méthodes pouvant évaluer l’ingrédient actif, les produits de dégradation et les autres composants pertinents sans interférence. Elle souligne aussi l’importance de considérer le produit et son système de contenant. Une méthode qui montre un pic principal d’apparence identique sans distinguer une dégradation importante n’offrirait qu’une assurance limitée.
Pour le TB-500, cela signifie qu’une affirmation générale comme « peptide stable » ne peut pas fournir une date de péremption propre au produit. Un certificat de libération de lot n’établit pas non plus une durée de conservation pour un produit formulé ou préparé différemment. Ce sont des affirmations supplémentaires qui exigent des données supplémentaires. Cet article ne tire pas d’instructions de conservation ou de préparation d’un certificat sans rapport avec le produit concerné.
Ce qu’un certificat ne peut toujours pas prouver
Supposons que toutes ces questions reçoivent de bonnes réponses : l’échantillon est traçable, l’identité est établie, la quantité est mesurée, les impuretés et les caractéristiques microbiennes pertinentes sont évaluées, et la stabilité est documentée. Ce seraient des données concrètes sur la qualité du produit. Elles n’établiraient toujours pas que la substance améliore la guérison des tendons, accélère le retour au sport ou présente un rapport bienfaits-risques acceptable chez l’humain.
L’examen du TB-500 par la FDA n’a relevé aucune étude clinique humaine sur le fragment précis évalué et a décrit des lacunes dans l’information soumise sur la qualité, notamment les impuretés, l’agrégation et les caractéristiques microbiennes. Ces observations sont propres à cet examen et ne devraient pas devenir une affirmation selon laquelle toutes les fioles disponibles présentent le même défaut. Elles expliquent toutefois pourquoi un certificat de pureté ne peut pas combler l’absence de données cliniques.
Le guide Doserly sur les données du TB-500 distingue ces questions cliniques de la question de l’identité moléculaire. Garder les deux à l’esprit aide à éviter un débat peu utile où un résultat analytique satisfaisant est traité soit comme sans valeur, soit comme une garantie complète d’innocuité.
Un certificat utile réduit l’incertitude au sujet d’un échantillon défini et d’un ensemble défini de caractéristiques. Une conclusion responsable s’arrête exactement là. Tout ce qui va au-delà, qu’il s’agisse d’un autre lot, d’une préparation ultérieure, d’une autre molécule ou d’une affirmation sur ce qui se passe chez une personne, exige ses propres données justificatives.
Explorez la recherche
- Évaluation par la FDA des substances médicamenteuses en vrac liées au TB-500 (TB-500 sous forme de base libre et TB-500 sous forme d’acétate) : document d’information réglementaire.
- TB500/TB1000 and SGF1000 : A scientific approach for a better understanding of misbranded and adulterated drugs : étude analytique de produits.
- Doping control analysis of TB-500, a synthetic version of an active region of thymosin β₄, in equine urine and plasma by liquid chromatography-mass spectrometry : étude analytique équine.
- Procédures analytiques et validation des méthodes pour les médicaments et les produits biologiques : lignes directrices de la FDA.
- Questions de la FDA sur les bonnes pratiques de fabrication actuelles : contrôles de laboratoire : lignes directrices techniques de la FDA.
- Questions de la FDA sur les bonnes pratiques de fabrication actuelles : contrôles de la production et des procédés : lignes directrices techniques de la FDA.
- La FDA précise sa position actuelle sur les tests de pyrogènes et d’endotoxines : lignes directrices techniques de la FDA.